3.11 范德瓦尔斯相互作用
范德瓦尔斯相互作用(Van der Waals, vdW)是偶极矩之间的弱吸引作用,在没有电子云没有重叠成键的情况下也会存在。一般在层状堆叠材料和分子体系中尤为显著,比如多层石墨烯,气体吸附模型或者有机物体系等,如下图:
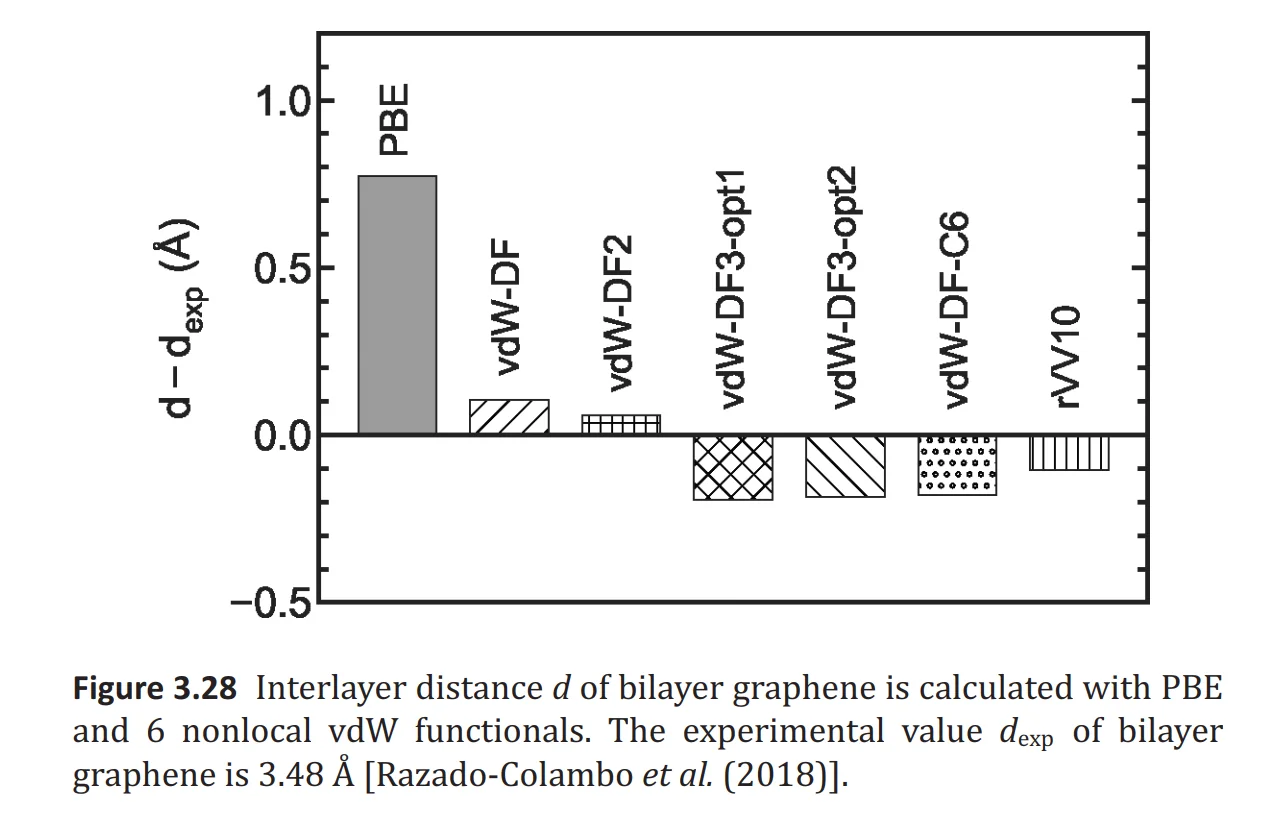
VASPwiki对vdW的介绍:
https://www.vasp.at/wiki/index.php/Category:Van_der_Waals_functionals
可以简单理解为,在做vdW校正时,有两类方法:
(1)基于半经验模型,在原泛函(比如PBE)的基础上,考虑色散力,并不修改泛函本身,或许可以理解为对最后总能和力的一个修正。常用的是比如D2和D3两种等,VASP中INCAR只需要设置IVDW一个参数即可;该方法几乎不增加计算量。
(2)vdW-DF(nonlocal vdW functionals),通过修改交换关联泛函来考虑vdW修正,比如optPBE-vdW,需要设置GGA等一系列参数来实现。该方法会增加计算量。
至于哪个方法更好,可能取决于体系。
https://blog.sciencenet.cn/blog-478347-1121081.html
介绍vdW-DF方法的一篇综述:Reports on Progress in Physics, 2015, 78(6): 066501.
1. DFT-D3和vdW-DF2为例,计算双层石墨烯的层间距
https://www.vasp.at/wiki/index.php/DFT-D3
VASP中控制vdW的参数是IVDW:https://www.vasp.at/wiki/index.php/IVDW
(1)首先构建一个双层石墨烯:
自行从数据库下载一个石墨的结构,层间距取3.5Å左右,z方向真空层20Å
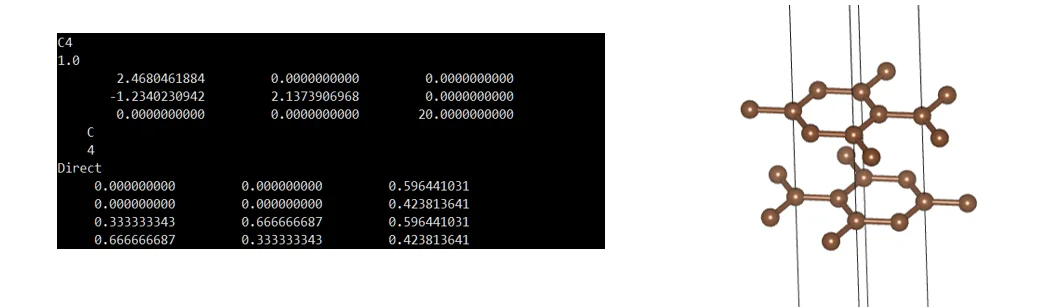
(2)在PBE泛函下,进行固定基矢的离子优化ISIF=2,同时设置IVDW=12。附:原则上要先结构优化得到合理的面内晶格常数(需要做固定c轴的relax),但在这里,数据库直接下载得到的面内晶格常数一般是合理的,所以舍去这一步。
(3)采用vdW-DF2泛函,ISIF=2,INCAR中注释掉IVDW参数,加入下面参数(POTCAR和前面一样):
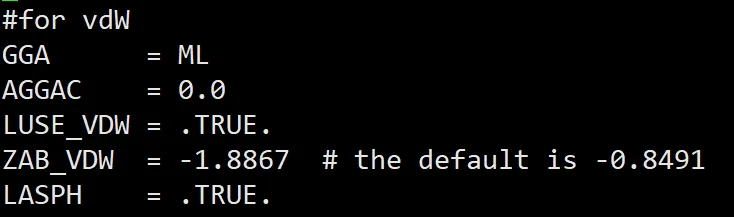
此时会看到result文件中有如下信息:
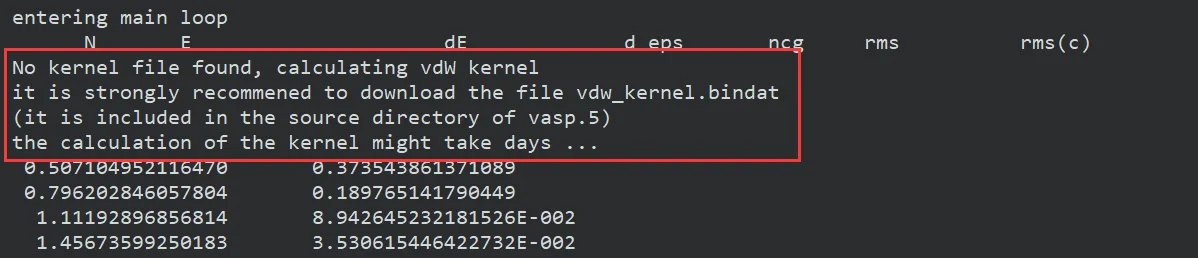
官方建议我们在当前路径下放一个vdw_kernel.bindat文件,下载地址:
https://github.com/drmewes/vasp_tools/blob/master/vdw_kernel.bindat
下载成功后放到刚刚做vdw-DF计算的INCAR那些文件所在计算目录下,再重新提交即可。
最后不同方法优化得到的层间距对比:
| PBE | DFT-DF3 | vdW-DF2 | experimental | |
|---|---|---|---|---|
| Interlayer distance | 4.357Å | 3.435Å | 3.533Å | 3.48Å |
| Time (s/step) | 0.5 | 0.5 | 2 | -- |
VASP还支持各种vdW-DF泛函类型,具体设置见官网:
https://www.vasp.at/wiki/index.php/Nonlocal_vdW-DF_functionals
附:如果你采用方法(1)考虑vdw作用,在PBE泛函下,则只需要额外设置IVDW=12一个参数即可。如果你需要在LDA泛函下考虑IVDW=12,则还需要额外设置VDW_A1,VDW_A2和VDW_S8三个参数。对于PBE+IVDW=12的计算时,这三个参数取值分别是VDW_S8=0.7875, VDW_A1=0.4289, VDW_A2=4.4407,可以从OUTCAR中查看。对于LDA+IVDW12,官网没有给这些参数的推荐值,或许可以考虑取PBE下一样的值。
2. vdW主要影响层状体系的层间距、某些分子体系的键长键角等,以及分子在某材料表面的吸附能。此外,还可能对其它性质有影响
(1)不同vdW-DF在研究贵金属(Au/Ag/Cu)各类性质的表现
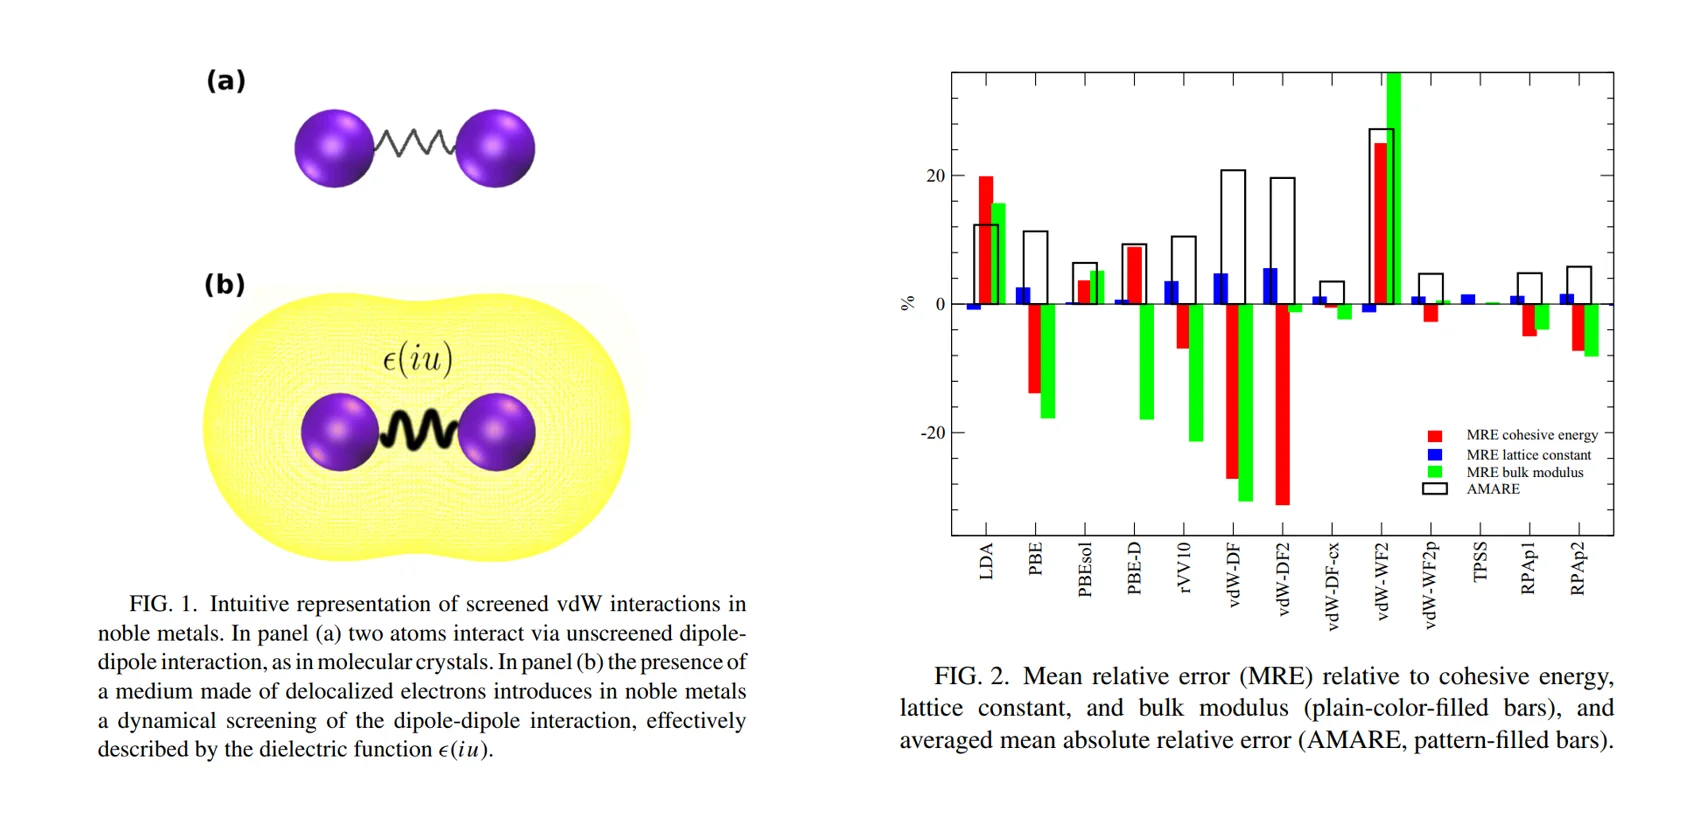
Physical Review B, 2016, 94(4): 045124.
(2)不同vdW-DF方法研究磷的同素异形体之间的能量
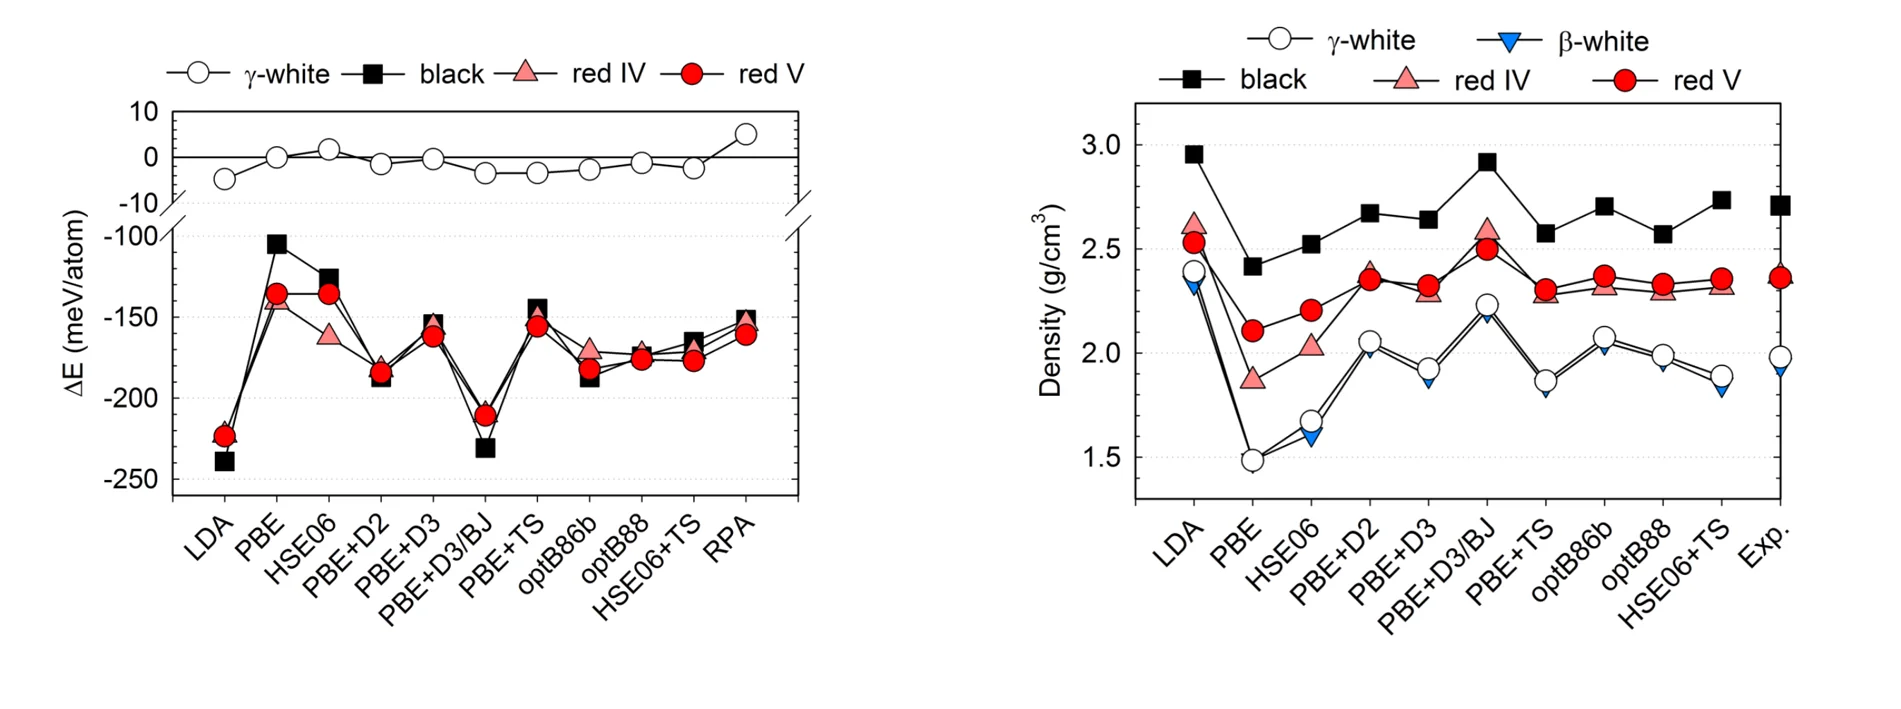
Physical Review B, 2017, 95(21): 214115.