一、DFT 计算的理论框架
1.1 单电子近似与Kohn-Sham方程
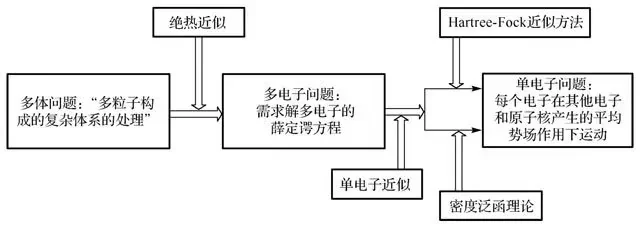
基于平均场近似,多电子体系问题简化为单电子问题,每个电子的状态的波函数满足一个Kohn-Sham方程(单电子的方程)。以电荷密度为基础,体系能量、原子受力力等物理量可以写成电荷密度的泛函。电荷密度是所有电子的波函数模方的代数和。
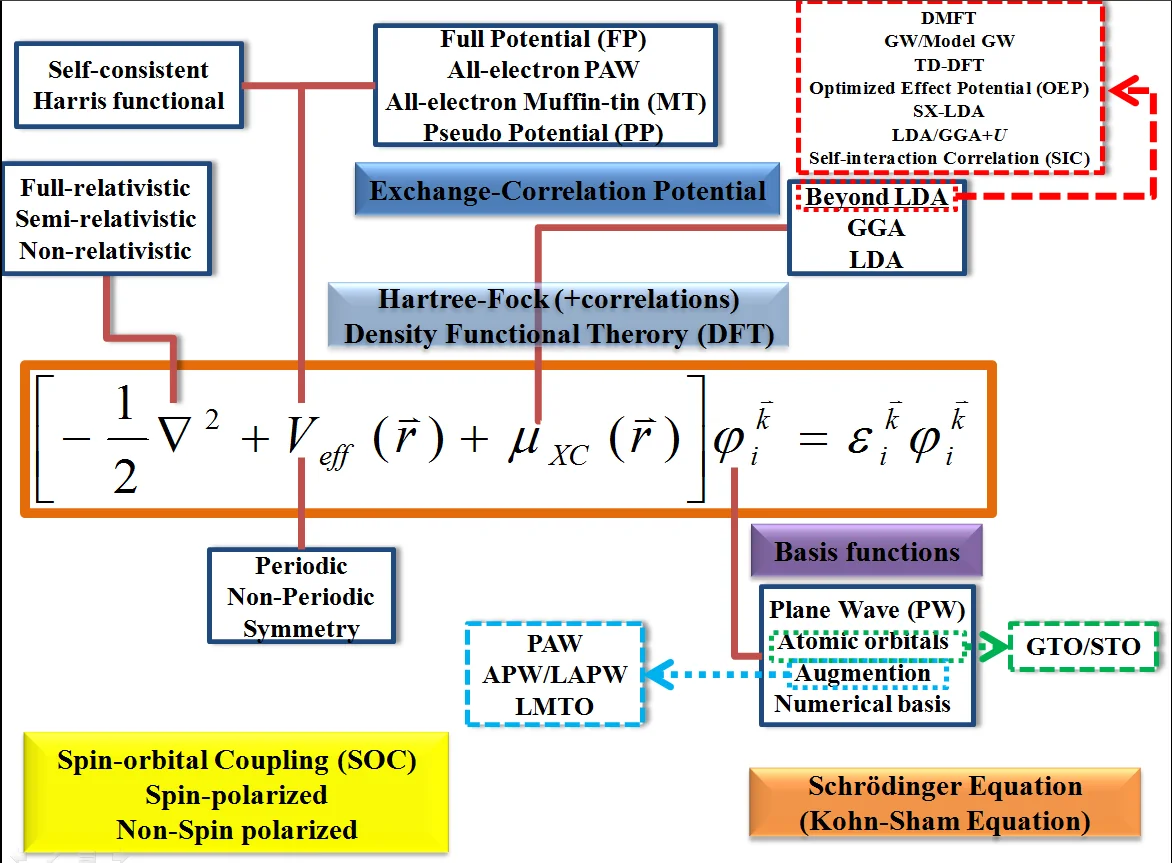
对这个方程我们主要关心三个部分,一是该方程中的波函数;二是描述电子-离子相互作用以及电子之间库伦相互作用的;三是描述量子效应的交换-关联项。
基组选取:对于波函数项,我们可以用原子轨道基函数展开(比如ABACUS),也可以用平面波基(Planar Waves ,PW,大部分DFT软件,VASP、QE、ABINIT、 PWmat……)
电子离子处理:对于的处理,有全电子法、赝势方法(pseudopotential,PP)和投影缀加波方法(Projected augmented wave,PAW)有时候为了方便表述也会把PAW归入到赝势方法中,但实际上是不一样的。在本文后面内容里,对于VASP的赝势,默认指代PAW方法。关于PAW方法的介绍可以参阅:
https://zhuanlan.zhihu.com/p/575479762
泛函处理:对于的处理,应用最多的主要是两大类:LDA(局域密度近似,Local Density Approximate)和GGA(广义梯度近似Generalized Gradient Approximation, GGA)。当然还有其它的处理方式,比如meta-GGA和杂化泛函,见Jacob’s Ladder,后面我们会涉及到这些高级泛函的计算,这里不做赘述。
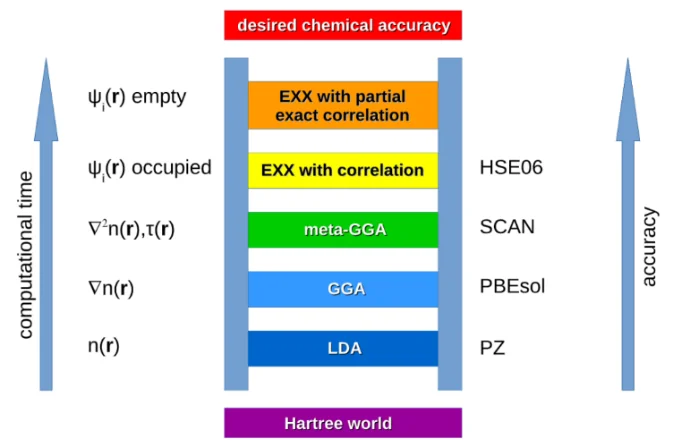
计算结果依赖于泛函和赝势类型的选取,对于VASP来说,采用平面波PW基组;赝势方面,目前几乎都是采用PAW方法,很少用超软赝势USPP。泛函方面,绝大部分体系采用GGA下的PBE泛函,PBE是三个人名字缩写。后面我们会遇到一些特殊的泛函选取。VASP中更多的泛函类型见:
https://www.vasp.at/wiki/index.php/GGA
1.2 Kohn-Sham方程迭代求解
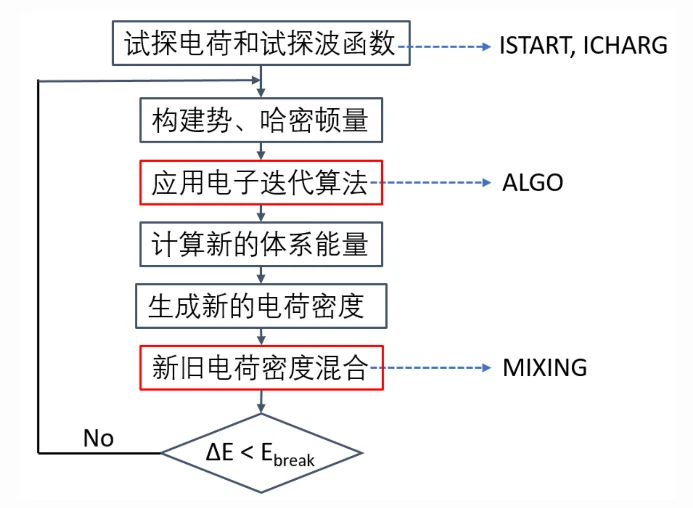
Kohn-Sham方程的求解核心是采用自洽场迭代方法,先给定一个初猜合理的波函数,进入下图的迭代计算流程,多次迭代直至预设的收敛值。
1.3 DFT到TD-DFT
以VASP为代表的大部分DFT计算软件都只能处理基态,即基于Born-Oppenheimer近似,电子时刻处于基态排布。基于单粒子近似下的KS-DFT理论可以很好地描述体系的基态键长、键能等。与基态相对应的是激发态,可以是温度激发、电磁场激发(激光、光照)等。有一些实验就依赖激发态的检测,比如光学光谱、光电子发射等。如果要研究激发态的问题,需要借助Time-Dependent DFT理论(TD-DFT)以及相应的程序。当然,VASP也可以做GW的计算以研究激发态的问题,这不在手册范畴。
DFT理论的原始文献
Physical review, 1964, 136(3B): B864.
Physical review, 1965, 140(4A): A1133.
TD-DFT理论及应用
Physical review letters, 1984, 52(12): 997.
Annual review of physical chemistry, 2012, 63: 287-323.
The Journal of chemical physics, 2008, 129(5): 054110.
The Journal of Physical Chemistry Letters, 2023, 14: 576-583.