3.9 杂化泛函与 GW 方法
前面我们发现,在采用GGA-PBE泛函下计算金刚石Si的能带时,得到的带隙只有0.55eV,与实验1.12eV差很多,而采用LDA-PZ泛函得到的只有0.41eV(如果在LDA下重新结构优化,得到的晶格常数更小,带隙会比0.41eV更小一点),这是LDA/GGA泛函的缺点。为了得到相对准确(和实验相比)的带隙,可以采用杂化泛函(Hybrid functionals),HSE06就是其中一种(HSE是三个人名字母缩写)。
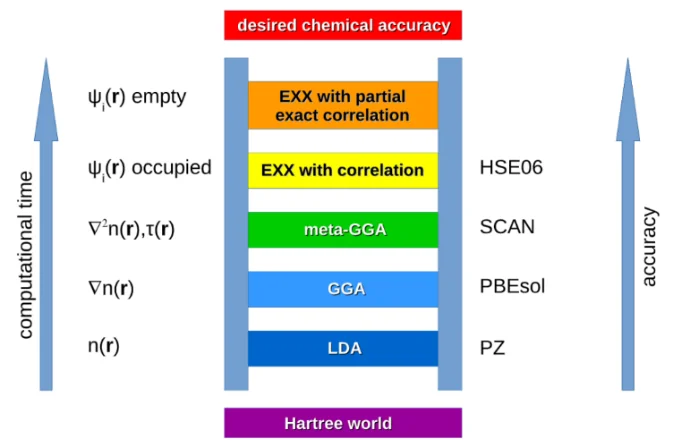
VASP对杂化泛函介绍:
https://www.vasp.at/wiki/index.php/Category:Hybrid_functionals
DFT计算可能用到的泛函类型及对应文献:
https://www.tddft.org/programs/libxc/functionals/
HSE06泛函计算能带流程:
a. PBE泛函下relax计算,得到优化完的原胞POSCAR(有时可以省略)
b. PBE泛函下scf计算,设置LWAVE=.TRUE.得到WAVECAR,用于下一步HSE计算读取(非必须)
c. HSE06泛函下自洽计算,ISTART=1,读取PBE的WAVECAR(帮助收敛)
d. 数据后处理+画图
注意:在HSE下不要做ICHARG=11的非自洽;这一点官方wiki有特别强调:

https://www.vasp.at/wiki/index.php/Band-structure_calculation_using_hybrid_functionals
(1)HSE06计算的INCAR
在常规能带计算INCAR基础上加下面参数。注意,常规能带计算中ICHARG=11,而做杂化泛函计算时,ICHARG=0(表示从读取的WAVECAR中生成初始电荷密度)
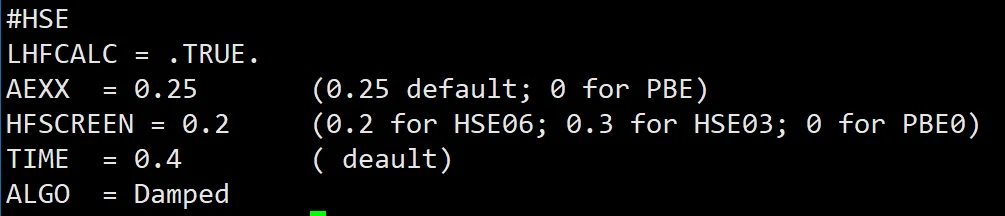
HSE部分参数具体设置可以参照刘锦程博士的blog:
https://blog.shishiruqi.com/2019/05/20/hse/
(2)HSE06计算的KPOINTS
HSE06的band计算不支持line-mode的KPOINTS格式。下面是HSE计算能带时的KPOINTS范例,除了要给出布里渊区内部的k点之外(红色),还需要给出高对称点路径的k点(蓝色,权重为0)
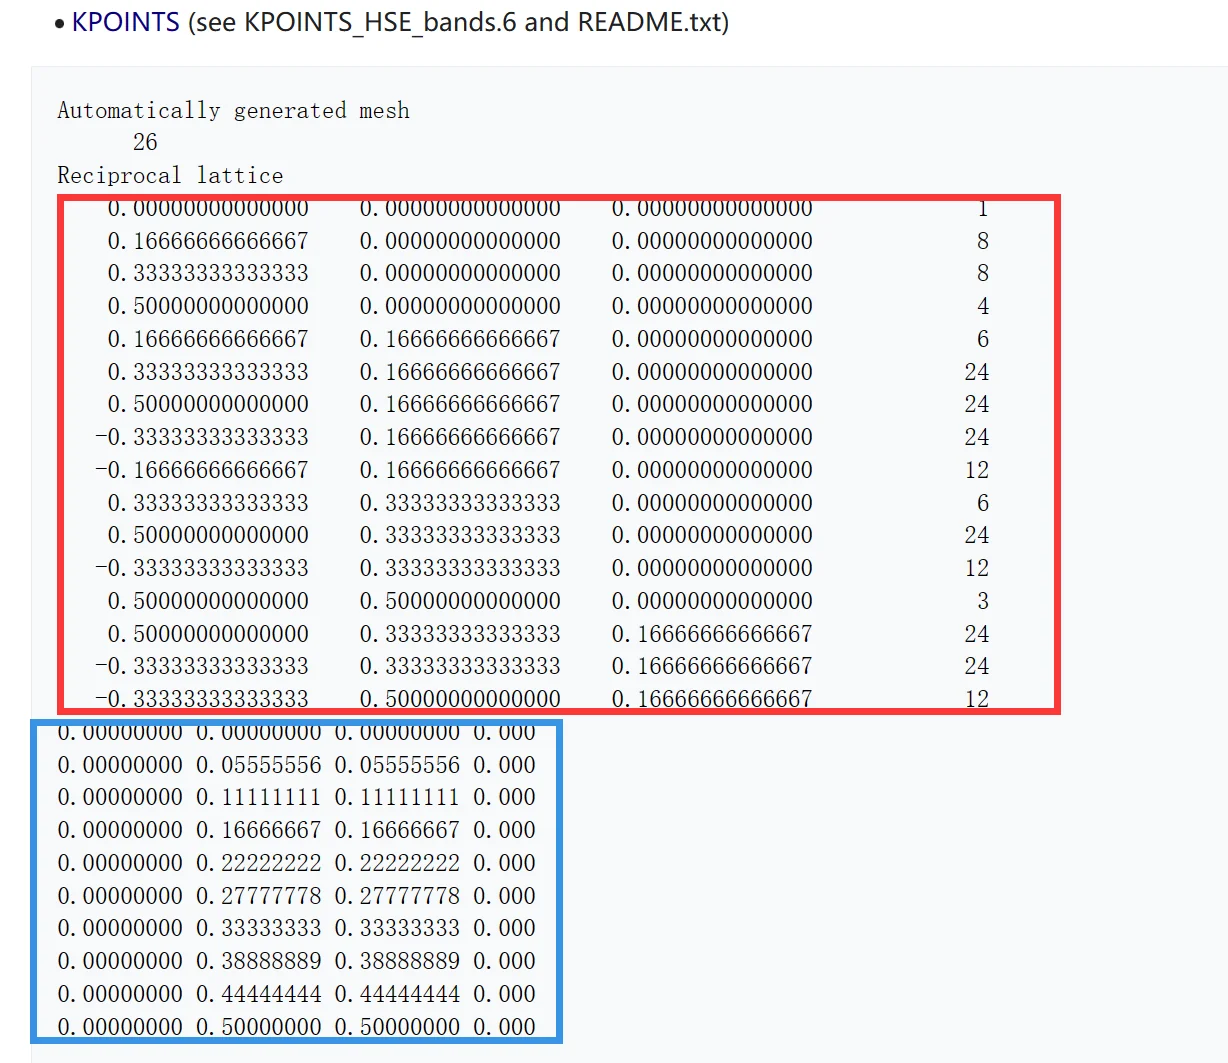
HSE计算的KPOINTS可以借助vaspkit分两步生成,先用303得到KPATH.in文件,再用251命令根据KPATH.in生成用于HSE计算的KPOINTS文件。
https://blog.shishiruqi.com/2019/05/22/vaspkit-hse-band/
KPATH.in文件是直接控制HSE计算的能带路径的。有些体系的能带路径不是非得采用KPATH.in里面的路径,可以人为选取一些重要的路径,见3.5.5(1)的说明,以减少HSE计算时的k点数量和计算所需内存。有些体系的能带路径特殊选取方式可以从相关文献中学习。
HSE计算非常耗时,计算时间约比普通PBE计算高3~4个数量级,k点密度可以适当比PBE低一些。PBE通常0.025(或者0.03),HSE可以0.04~0.05。
查看result和OUTCAR文件确认HSE计算成功后,采用vaspkit-25提取HSE的band数据。最后对比HSE06和PBE泛函算得的金刚石Si的能带:
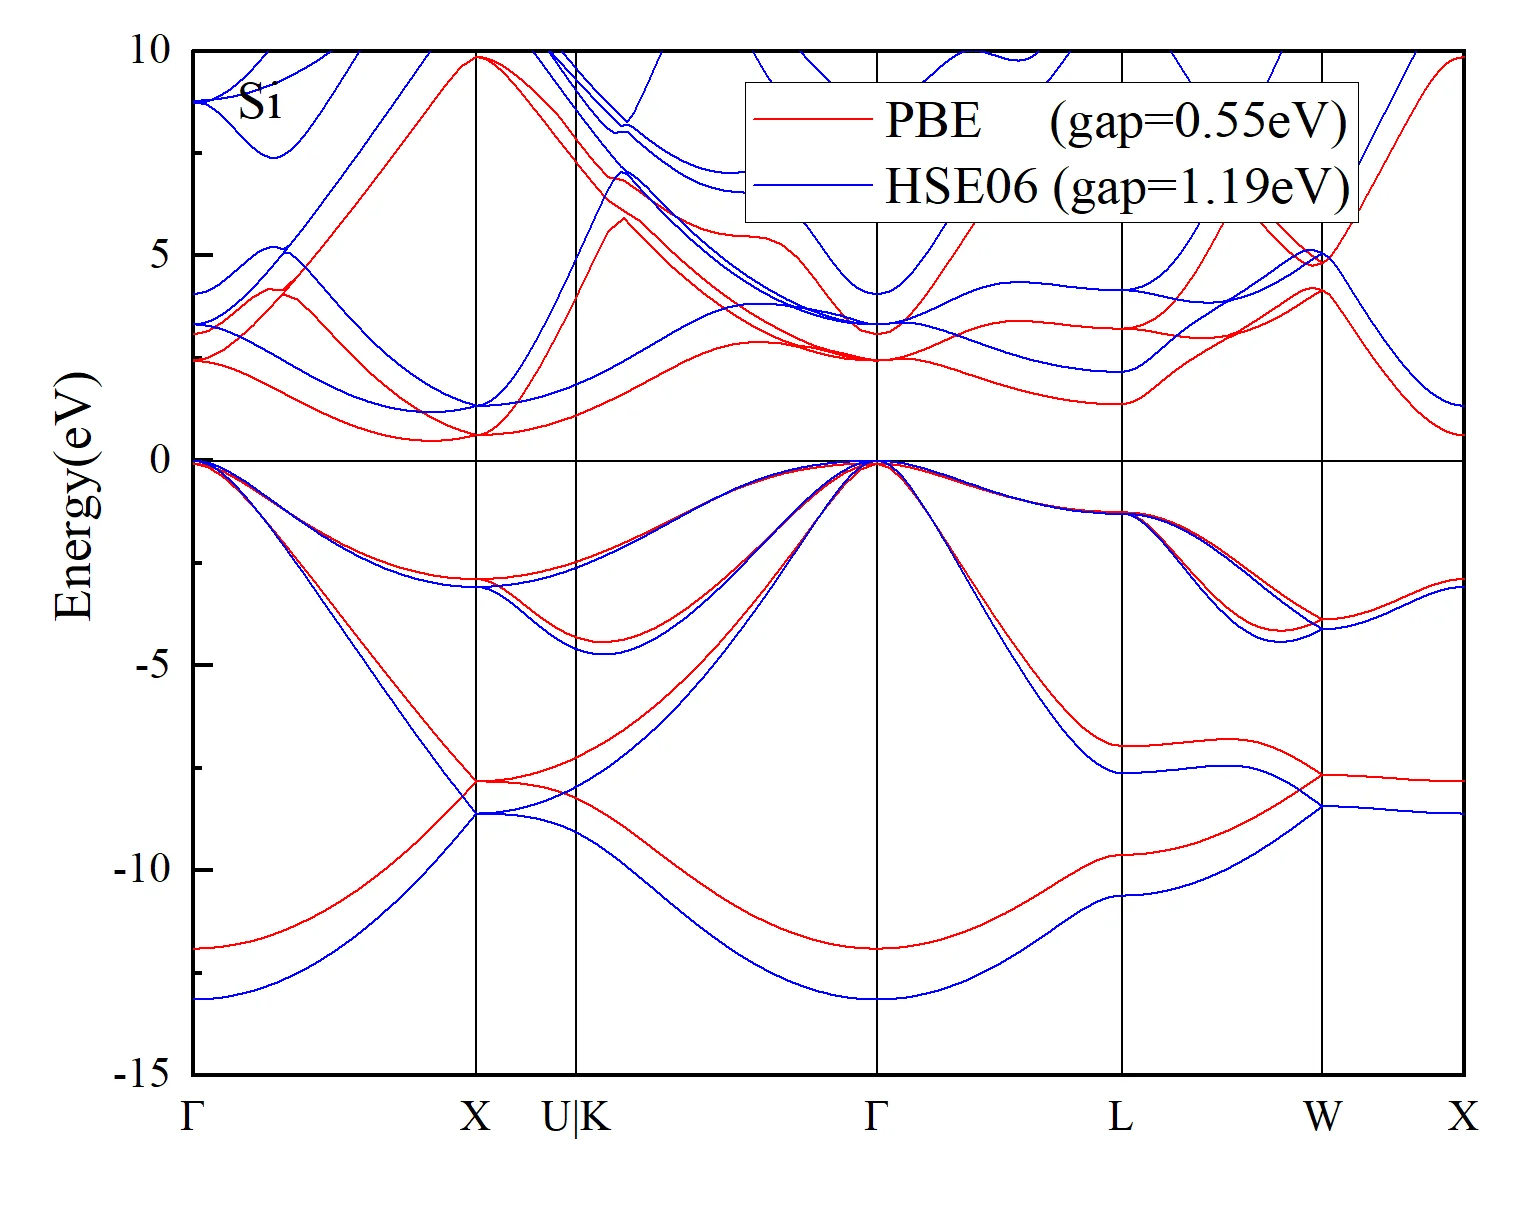
一般来说,相比于PBE,HSE不显著改变费米面附近的能带形状,而是主要影响带隙大小。另外,HSE06泛函只是杂化泛函的其中一种,其它杂化泛函(比如PBE0,HSE03等)得到的带隙可能又不一样。通常情况下HSE06得到的带隙会比PBE的带隙更可信(与实验符合得更好)。
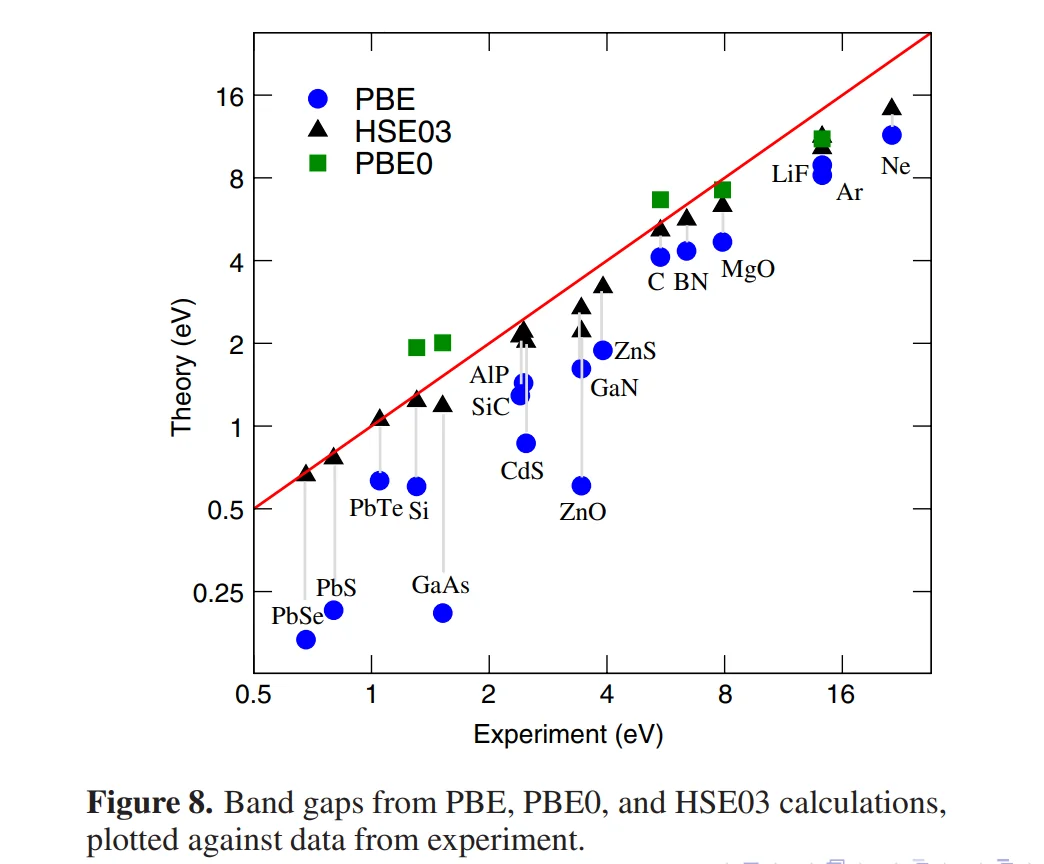
https://www.vasp.at/mmars/day2.pdf#opennewwindow
杂化泛函主要影响带隙,对晶格常数影响很小,因此一般不需要需要采用HSE06做结构优化。结构优化一般用PBE,LDA,PBEsol,SCAN等。如果有兴趣,可以自行采用HSE06做一个小体系的结构优化,并与PBE结果对比。只需要在PBE-relax的INCAR中加入HSE那些参数,其余参数包括KPOINTS都与PBE-relax一样
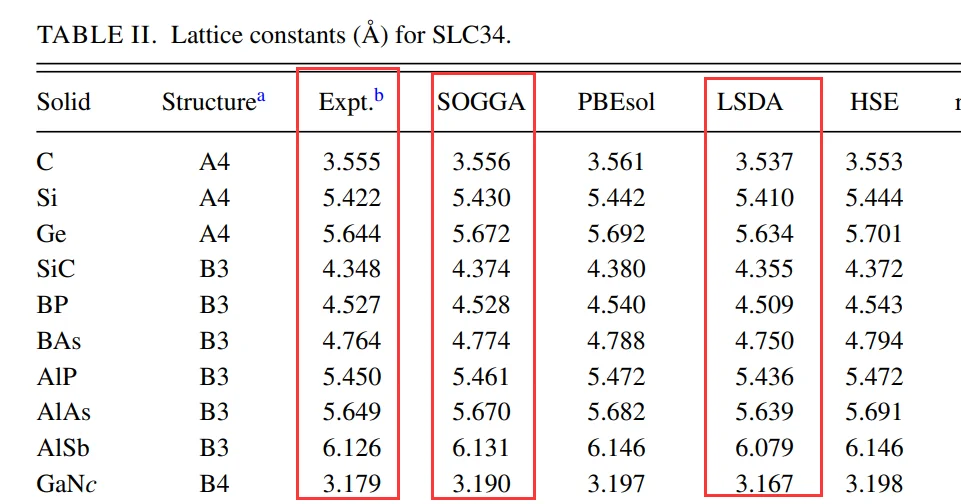
The Journal of chemical physics, 2012, 136(13): 134704.
除了杂化泛函之外,GW方法也会用来计算带隙。GW方法的计算量比HSE还大。以下是网上看到的一段话:
“HSE和PBE基于密度泛函理论,GW则基于多体格林函数理论;GW本质上要更加ab initio一些,HSE的中屏蔽杂化项是经验性的,GW中的W的屏蔽则是基于RPA,介电函数的结果HSE不如GW;GW难于完全自洽,计算量很大,往往都是通过DFT计算波函数获取波函数和电荷密度,然后基于此算格林函数G0和屏蔽势W0,如果完全自洽的话,那就是GW0;GW因为不是完全自洽的,通常作为post修正带隙的,HSE甚至可以用于离子弛豫。” (http://muchong.com/t-10559893-1[)]{.underline}
PBE,杂化泛函以及GW方法得到的带隙对比:
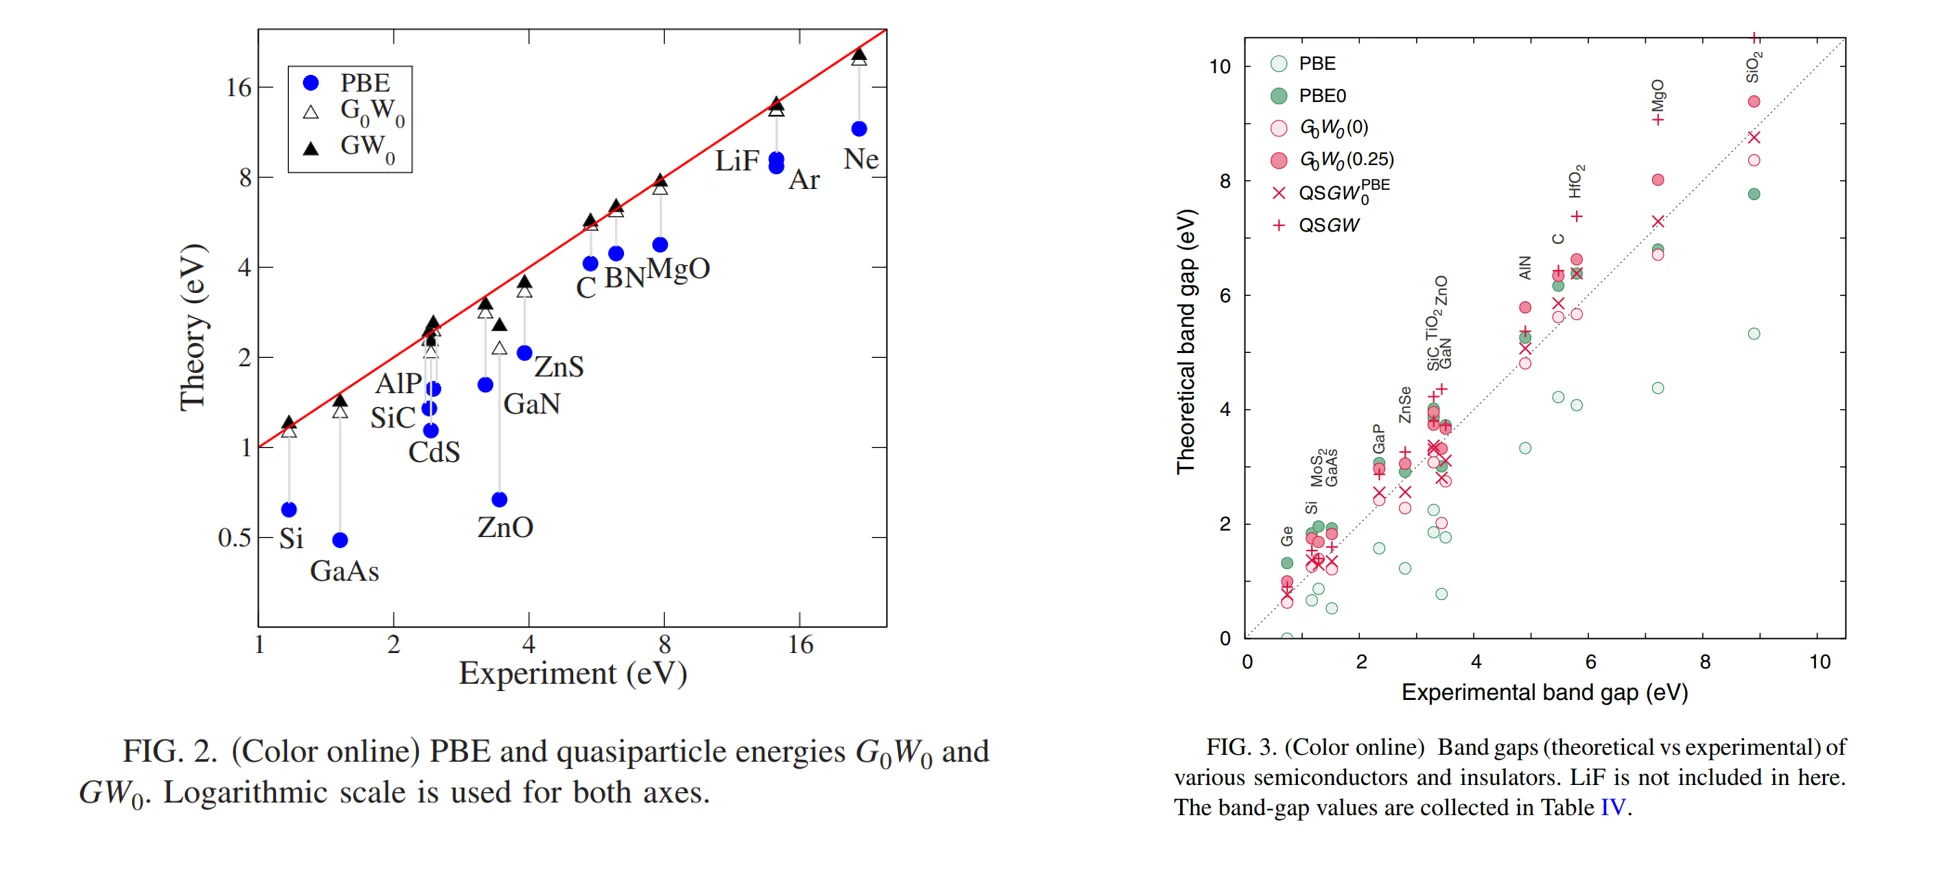
Physical Review B, 2007, 75(23): 235102.
Physical Review B, 2014, 90(16): 165133.
如何进行GW计算可以自行查阅VASPwiki说明
https://www.vasp.at/wiki/index.php/Bandgap_of_Si_in_GW
https://www.vasp.at/wiki/index.php/Practical_guide_to_GW_calculations
https://www.vasp.at/wiki/index.php/GW_approximation_of_Hedin%27s_equations