3.6 磁性体系
磁性来源于原子核的磁矩和电子的磁矩,前者在大部分情况下忽略不记。而电子的磁矩来源于轨道角动量和自旋角动量。抗磁性是材料对外加磁场的一种排斥,出现在一切材料中。但有一些材料的抗磁性会被其他磁性掩盖,比如顺磁性,铁磁性,反铁磁性和亚铁磁性。
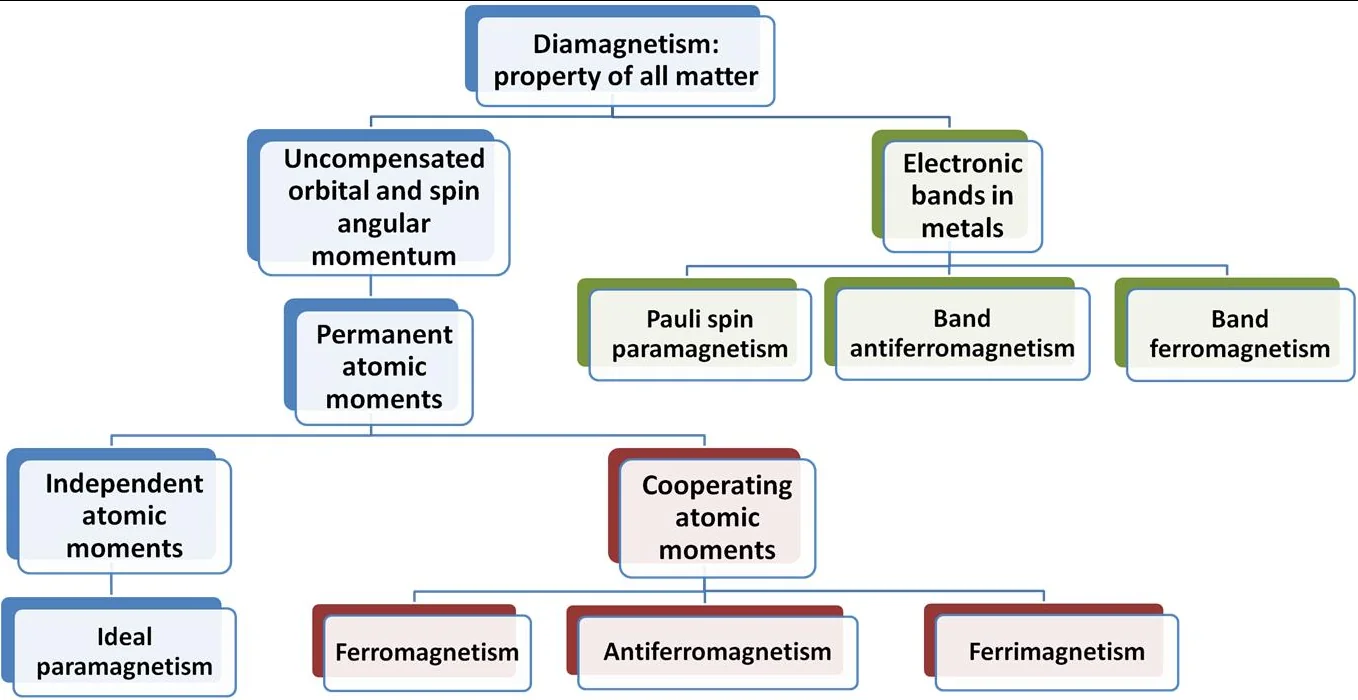
https://zh.wikipedia.org/wiki/%E7%A3%81
https://en.wikipedia.org/wiki/Magnetism#Types_of_magnetism
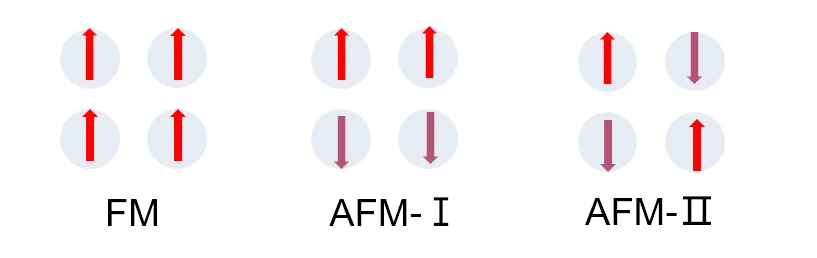
在计算中,我们一般关心体系的三种状态:无磁(原子磁矩为0)、铁磁和反铁磁。简单来说每个原子格点位置都对应一个磁矩(可能是0或非0,有正有负,正负表示一种方向)。如果所有磁矩都为0,体系就不表现出磁性;如果磁矩不全为0,且这些磁矩都同向,即为铁磁;如果磁矩不全为0,且这些磁矩有的方向相反,并且净磁矩为零(磁矩的代数和),即为反铁磁;显然,反铁磁构型(一般需要扩胞)可以有很多种。
3.6.1 如何确定体系的磁基态
这里我们以单质Fe的bcc结构为例。已知它是Fe单质在低温低压下的稳定结构,也叫α相。如何确认它在常压0K下是否有原子磁矩,如果有,是铁磁还是反铁磁呢?思路就是,考虑不同的磁构型,分别做静态自洽计算得到能量,通过比较能量来确定是否有磁性,以及其属于铁磁还是反铁磁。
(1)遵循First-principle原理,我们直接手写一个bcc的POSCAR:
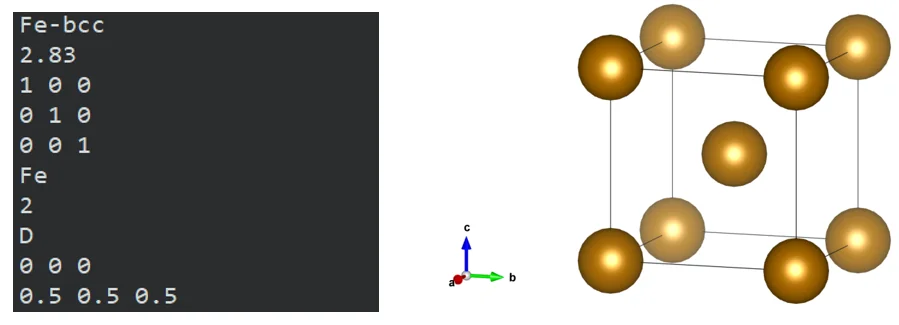
这里晶格常数可以从数据库中查到。也可以直接从数据库中下载结构,再转为POSCAR格式,记得用晶胞,更容易看出结构特征。
(2) INCAR用一个静态计算的INCAR,INCAR中要设置LORBIT=11,用于后面输出原子磁矩。其中分别设置ISPIN=2和ISPIN=1,得到两个INCAR,做两个不同的计算。KPOINTS用vaspkit-102生成,取0.025密度。POTCAR取含8个价电子的赝势。然后提交两个任务,确认计算收敛且成功结束。
(3)从OSZICAR中看两次计算输出的能量E0,很容易发现设置ISPIN=2时能量更低,比ISPIN=1得到的E0低了0.52eV/atom。这是一个很大的能量差,相比于室温300K的热波动~26meV/atom。并且从ISPIN=2的OSZICAR最后一行可用看到体系的总磁矩为4.363,单位是波尔磁矩。每个原子的原子磁矩可以从OUTCAR中最后部分读取:
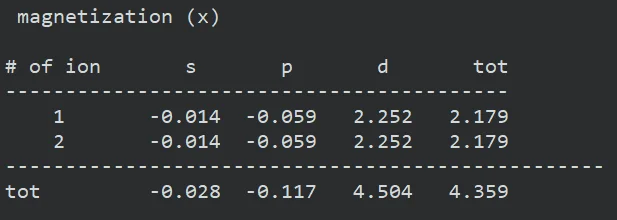
从上面文件可以看到两个Fe原子各自都有2.179的磁矩,加和得到的总磁矩为4.359。这一值与OSZICAR中的总磁矩不一样。这与“投影态密度加和不等于总态密度”的原因类似。详细说明可见经验贴:
磁矩大小受晶格常数(压强)、泛函类型影响。
Wang K, Shang S L, Wang Y, et al. Martensitic transition in Fe via Bain path at finite temperatures: A comprehensive first-principles study[J]. Acta Materialia, 2018, 147: 261-276.
目前我们还没有考虑bcc铁的反铁磁构型。INCAR中设置ISPIN=2,如果不设置初始磁矩的话,VASP会默认给所有原子加上1的磁矩,且默认铁磁态。可以从result文件前面几十行的WARNING信息中看到。一般来说,当设置初始磁构型为铁磁时,最后优化结果也大概率还是铁磁。因此,要进一步计算来确认铁磁和反铁磁构型的能量。不过一般来说,非磁和铁磁之间能量差别很大(可能100meV/atom量级),铁磁和反铁磁之间能量差别较小(约10meV/atom量级),因此我们第一步只需要设置ISPIN=2来初步判断体系是否有磁性,再进一步考虑反铁磁构型。
(4)现在我们考虑bcc铁的反铁磁构型的能量
取刚才的四个文件,其中INCAR加入下面内容,通过MAGMOM参数设置初始磁矩。体系中有2个Fe,给第一个铁设置磁矩为3(默认沿着x方向),第二个为-3,方向相反,总磁矩为0.初始磁矩稍微设置大一些比较合适。因为小磁矩很难往大磁矩演化,反之则容易得多。
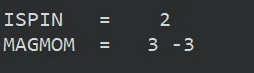
做静态计算,观察最后输出的能量E0以及原子磁矩信息
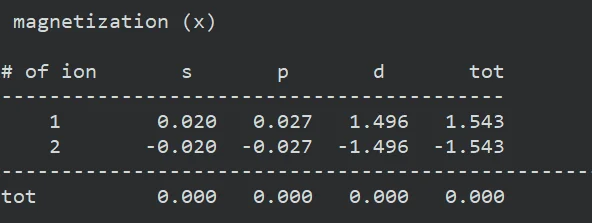
(5)不同磁构型能量对比
注意,原则上我们还需要继续扩胞考虑更多的反铁磁的构型,设置不同初始磁矩,得到相应的能量,进一步确定其磁基态。在这里我们只简单对比三种构型(非磁,铁磁,和反铁磁-1)的能量以及静态计算结束后OUTCAR中输出的压强,如下:
| E0 (meV/atom) | Mag ( | Pressure (GPa) | |
|---|---|---|---|
| NM(非磁) | 526.7 | 0 | -18 |
| FM(铁磁) | 0 | 2.3, 2.3 | 2 |
| AFM1 | 449.6 | 1.5, -1.5 | -6 |
因此我们可以初步判断,bcc铁在常压下是铁磁的,并且每个原子磁矩约2.3.
(6)用vaspkit提取磁矩信息,并可视化
用Vaspkit-1.5.1版本(直接运行vaspkit,查看输出信息,有显示版本),在每个磁性计算文件夹下运行vaspkit-62-629,并将生成的MAGNETIC_MOMENTS.cif文件直接拖进vesta查看
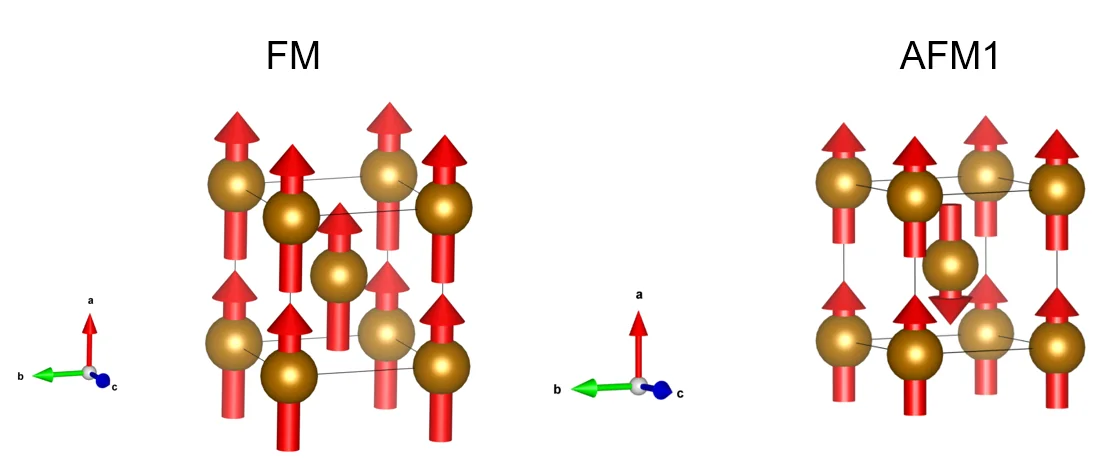
Vesta界面左上角Edit-Vectors-(右下角)Scale…因子调整一下,即可得到上图。这里的磁矩方向是沿着x方向的。
注意,这里的磁矩方向沿着x方向只是一个显示,实际上对于一般的ISPIN=2的计算(不是非共线计算),磁矩在晶格中是没有明确朝向的,只有磁矩正负取值的相对朝向。VASP官网有这一段说明:
“For a spin-polarized calculation (ISPIN=2), MAGMOM is a list of NIONS positive or negative values that specify the magnitude and relative orientation of the magnetization on each ion. The on-site magnetic moments have no direction in real space, i.e., no orientation in the lattice.”
https://www.vasp.at/wiki/index.php/MAGMOM
3.6.2 铁磁和反铁磁体系的能带及态密度
作为练习,可以自行计算bcc铁的铁磁和反铁磁构型下的能量结构和电子态密度。为了对比,我们不做relax,而是直接在2.83晶格常数下,算能带和态密度。在这里,我们没有取bcc的原胞(只含一个原子),因为反铁磁态至少需要两个原子。所以我们采用晶胞进行能带计算。此时KPOINTS需要取cubic结构对应的高对称点以及相应的路径,内容如下:(可以通过把bcc晶胞中0.5 0.5 0.5位置的原子改成非Fe原子,再采用vaspkit-303生成simple cubic下的高对称点和路径)
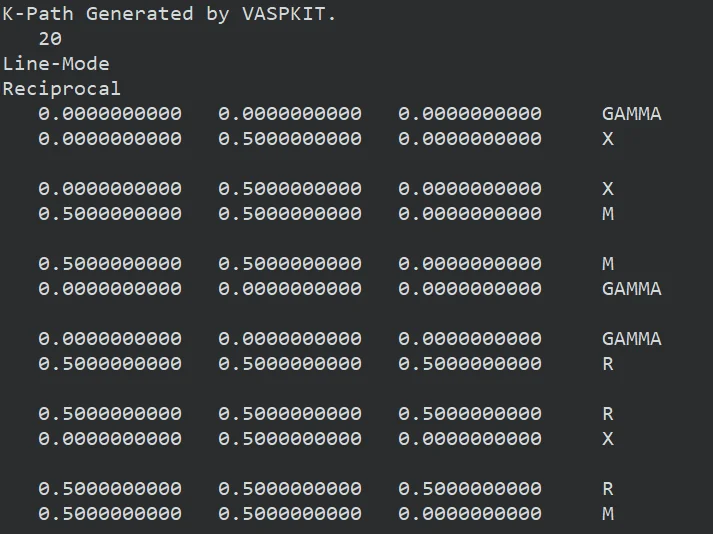
记得从SCF开始到NSCF,INCAR中都要设置ISPIN=2,对于反铁磁,还需要额外设置MAGMOM初始磁矩。计算完成后同样用vaspkit-11和21提取能带数据,此时能带和态密度数据都会有两组,分别对应UP和DOWN的自旋。
这里直接给出画图结果:
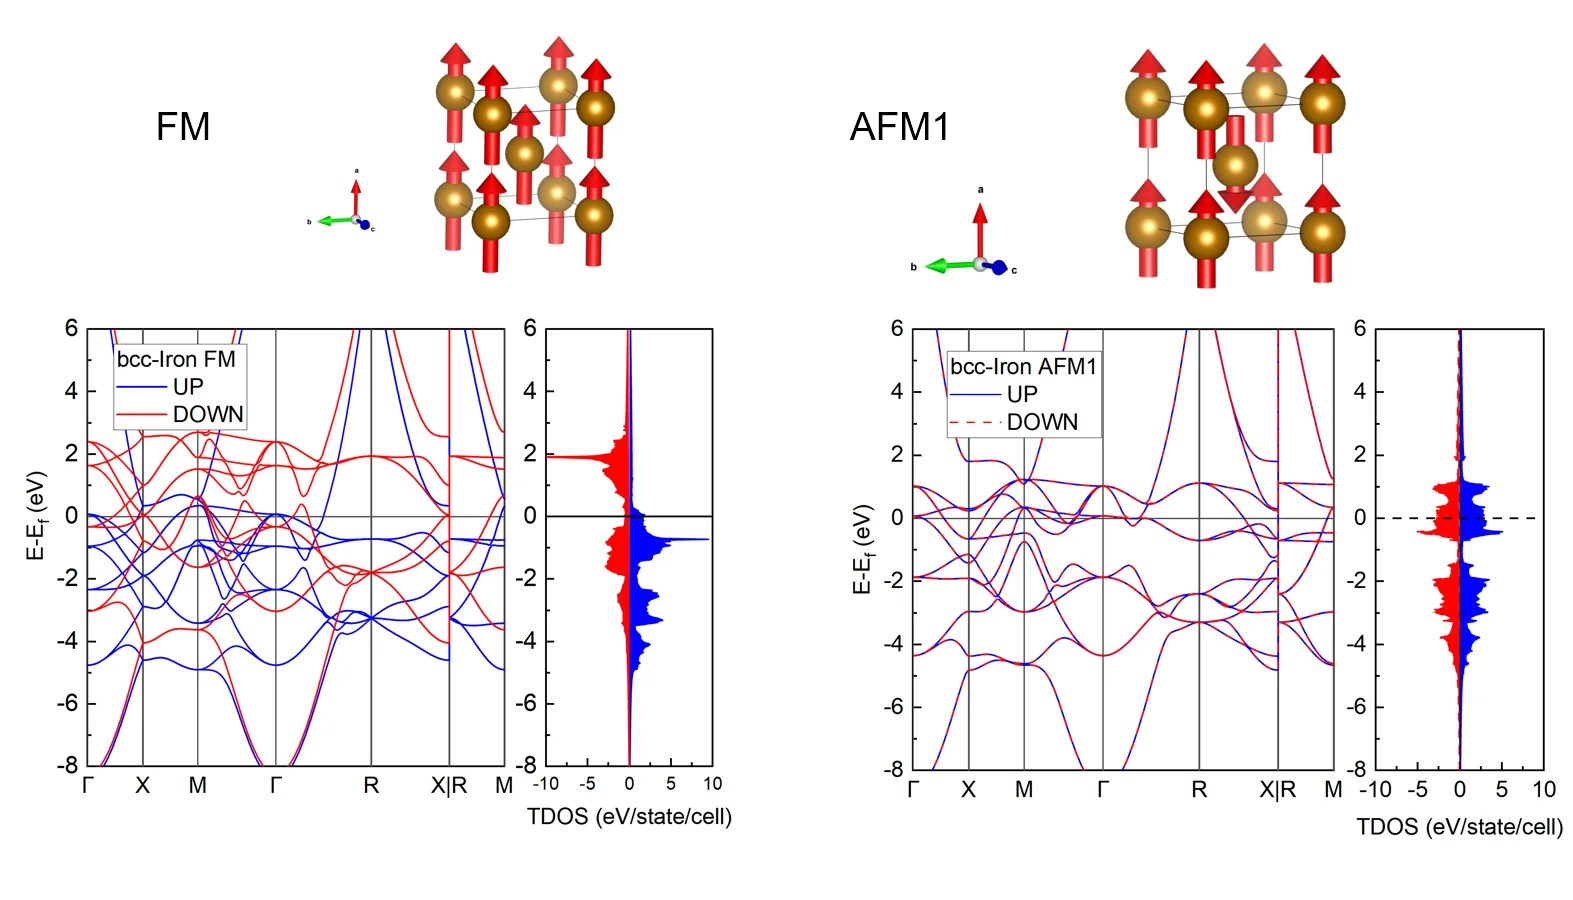
不难发现,铁磁体系的能带结构出现了上下自旋色散分裂的情况;而反铁磁体系的能带则没有分裂,甚至和正常非磁体系的能带结构一样。同时,注意到此时铁磁态的能带与3.5.5节最后的铁的能带不同,这是因为这里我们取的是bcc晶胞画的能带。
对于Fe-bcc-铁磁结构,从OUTCAR中可以看到每个Fe原子的d轨道电子数约6.247;磁矩2.279 μB,这是和dos数据对应的。具体来说,我们可以用vaspkit提取出每一个Fe原子的dos数据(up和down两个),以Fe-1原子为例(POSCAR中第一个Fe),在OUTCAR中d电子数6.247,磁矩2.279 μB。
(1)用vaspkit-115命令提取的Fe-1原子的五个d轨道的dos之和,操作如下。
在运行115之后,按照三个红框分别依次输入内容并回车。第三次直接回车即可。
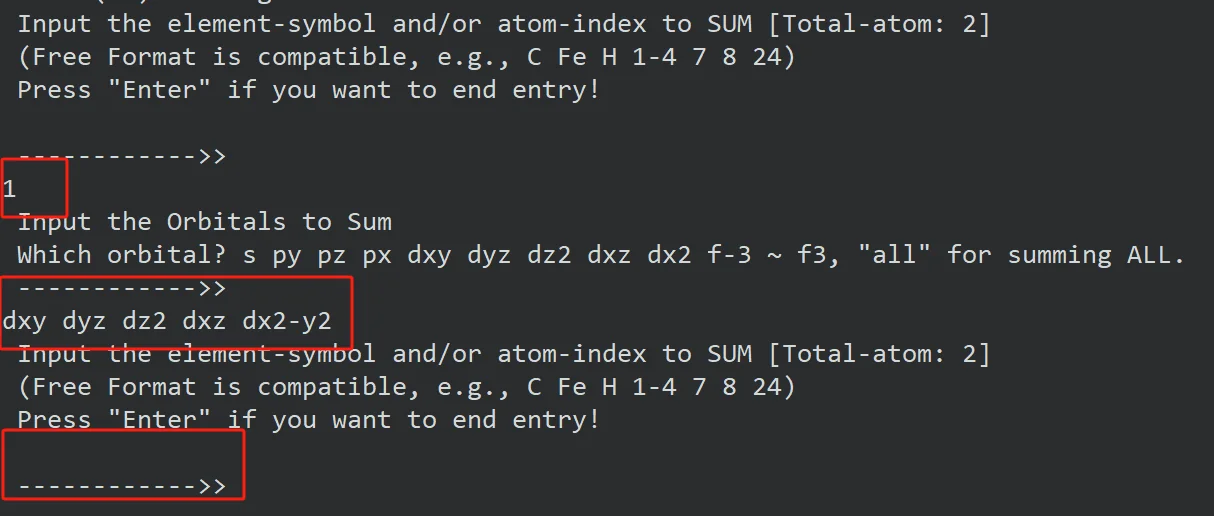
注意有的vaspkit版本的dx2-y2轨道只会显示为dx2,但在交互界面输入时,需要输入dx2-y2,而非dx2。
(2)将输出的PDOS_USER.dat文件中up和down的dos分别积分至费米能级,会得到两个数字,分别为:4.28和-1.97。这表示该Fe-1原子有4.28个d电子占据在up轨道,1.97占据在down轨道。二者绝对值之和就是6.25,对应OUTCAR中的d电子数。二者代数和(4.28+-1.97)=2.31,就是d轨道电子贡献的磁矩。
(3)可以类似把Fe-2原子的d轨道也提取出来类似上面进行分析。这里的两个Fe原子的dos画出来是一样的,这是因为在该铁磁态下,两个Fe原子完全等价。但是对于反铁磁来说情况不一样。
对于Fe-bcc-反铁磁结构,同样考虑Fe-1原子,从OUTCAR中可以看到d电子数为6.242,磁矩为1.497.磁矩与dos积分的分析与上面铁磁类似,这里不再赘述。如果看不懂上面铁磁部分的分析,请多看几遍。这里我们主要想强调反铁磁结构中不等价原子的d轨道的dos对比,如下图。
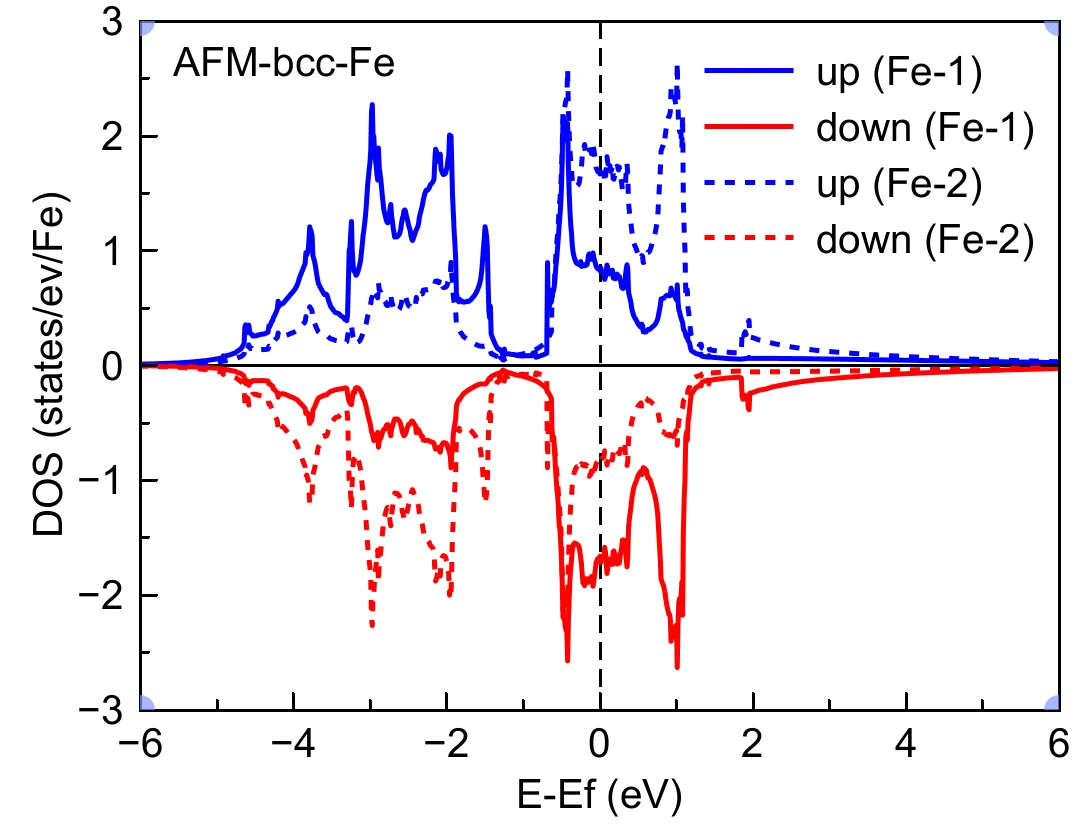
很容易发现,尽管前面从AFM-bcc-Fe的总能带和态密度数据的up和down是完全一样的,但是对于每个Fe原子来说,up和down是不一样的。并且Fe-1的up(蓝色实现)和Fe-2的down(红色虚线)是一样的。
以上是对于分波态密度的分析,对于投影能带来说也是类似的。
3.6.3 初始磁矩设置经验
对于POSCAR中有多个原子,想对不同原子设置不同的初始磁矩,比如有的原子初始磁矩设置为0,的情况,MAGMOM写法稍微复杂一些,请跟从大师兄教程学习:https://www.bigbrosci.com/2017/12/04/ex12/
比如POSCAR里面是Fe和O的先手顺序,且数量分别是4和8。想要给Fe原子设置初始磁矩3,O的初始磁矩设置为0,INCAR中的MAGMOM写为:
MAGMOM = 4*3 8*0
注意空格,*就是在英文模式下输入的星号。如果有4个Fe,8个O,12个H,只对Fe加初始磁矩3,则写为
MAGMOM = 4*3 8*0 12*0或者
MAGMOM = 4*3 20*0
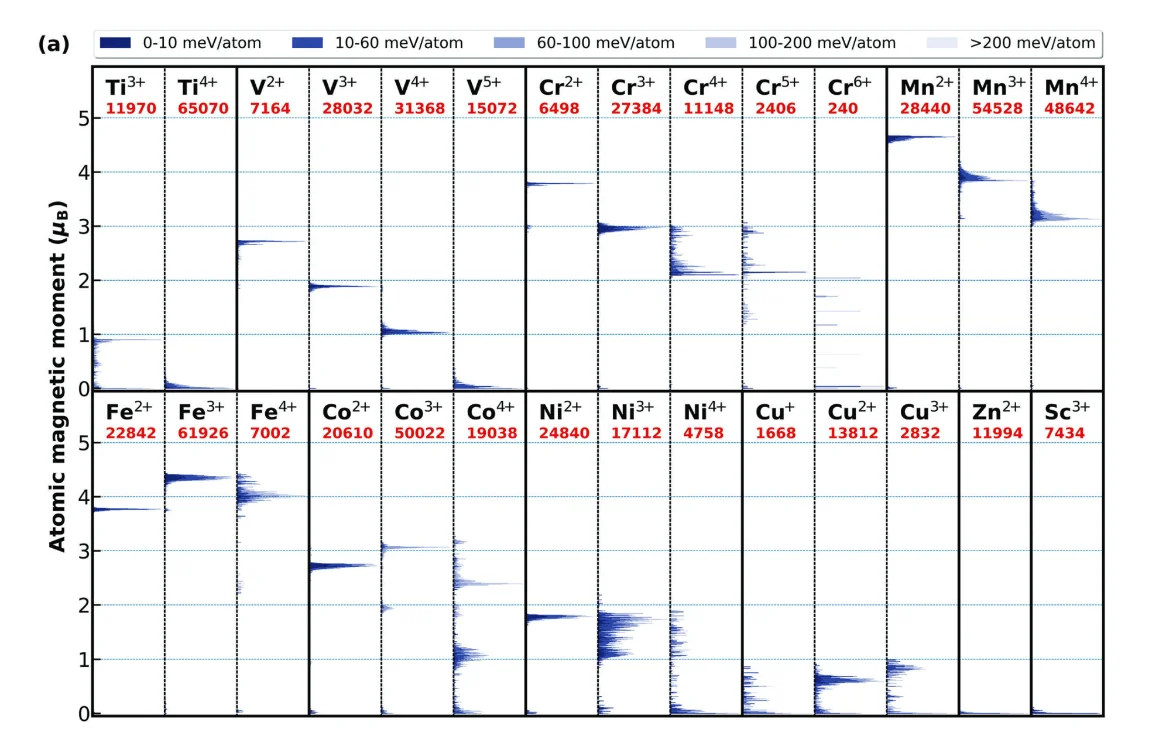
磁性体系的计算,尤其是在考虑铁磁和反铁磁构型时,初始磁矩MAGMOM参数的设置非常关键。一般来说,当你确定一种磁构型时,无论你做铁磁还是反铁磁的计算,都建议初始磁矩稍微设置大一些(比默认1大一点),可以参照下面图片来设置初始磁矩 Advanced Science, 2022, 9(27): 2202756
如果考虑反铁磁构型,需要扩胞,并且在超胞基础上考虑多种反铁磁构型,尤其是一些二维磁性体系。一些常见2D体系的反铁磁构型:
https://zhuanlan.zhihu.com/p/366920034
3.6.4 高低自旋态
以fcc铁为例,计算方面,fcc铁在常压下有两种铁磁态,磁矩大小不一样,体积也不一样。但是能量非常接近,比如下方图片
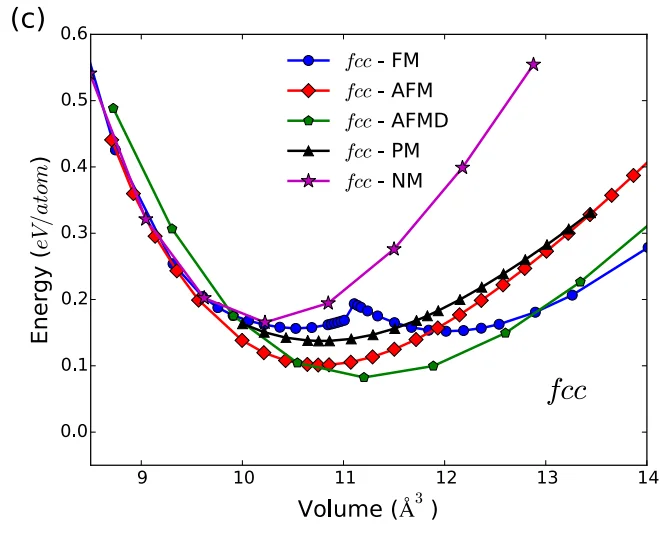
图片来源论文Fig2(c):Wang K, Shang S L, Wang Y, et al. Martensitic transition in Fe via Bain path at finite temperatures: A comprehensive first-principles study[J]. Acta Materialia, 2018, 147: 261-276.
对于这种体系,同样是铁磁情况,设置不同的初始磁矩大小,最后优化完的磁矩结果可能不一样,需要非常小心。
J. Phys.: Condens. Matter 32 (2020) 165806
J. Phys. Chem. C 2014, 118, 15863−15873
3.6.5 磁性体系小结
磁性体系,磁矩会影响声子谱
Ikeda Y, Seko A, Togo A, et al. Phonon softening in paramagnetic bcc Fe and its relationship to the pressure-induced phase transition[J]. Physical Review B, 2014, 90(13): 134106.
磁性体系的计算一般都比较复杂,一方面,磁性体系的结构优化、能带和电子态密度、声子等一系列计算都要加上磁性相关的参数(ISPIN和MAGMOM),这会使得计算量翻倍。另一方面,磁性体系常见于过渡元素的V到Ni族(含d电子)和稀土元素(含f电子),尤其是它们形成的氧化物。这些体系中强关联效应可能都很显著,需要做DFT+U的计算。最头疼的是,磁性体系的电子步一般容易不收敛。
并且,磁性体系最后收敛的结果很依赖于初始磁矩的设置。不同的初始条件可能最后会收敛到不同的结果。在确保计算收敛的情况下,要对比不同磁构型的能量,取最低的。当要和实验条件对比时,需要考虑亚稳态的可能性,不再是简单地取“能量最低”,
我们的计算中, INCAR中没有额外设置ISYM对称性参数,此时默认取2了,可以grep ISYM OUTCAR查看计算过程中参数取值。有些情况下,会设置ISYM=0或者-1来关闭对称性计算,此时计算量明显增加。
并且,我们不考虑bcc铁中的强关联效应(+U)以及SOC效应,所以INCAR中没有设置相应的参数。关于更多磁性计算的例子,请从官网了解:
https://www.vasp.at/wiki/index.php/Magnetism_-_Tutorial
磁性体系常见的计算还有磁各项异性能(MAE)、非共线磁计算(需要开启SOC)等,请自行网上搜索学习。当计算非共线或者开启SOC时,需要调用vasp_ncl版本。
磁性体系,磁矩会影响声子谱
Ikeda Y, Seko A, Togo A, et al. Phonon softening in paramagnetic bcc Fe and its relationship to the pressure-induced phase transition[J]. Physical Review B, 2014, 90(13): 134106.
注意,磁性一般是材料在低温或不太高温度下的一种状态,当温度够高时,磁矩就无序排列体系就失去磁性了。因此对于磁性体系,在高于磁性转变温度下做AIMD模拟时,一般不开自旋。
比如铁磁材料(亚铁磁)在达到一定温度时会失去磁性,转变温度称为居里温度Curie Tc,比如Fe的居里温度为1043K**。**反铁磁材料类似,其转变温度成为奈尔温度Neel,TN,比如MnO的奈尔温度为116K。
https://en.wikipedia.org/wiki/Curie_temperature#Magnetic_moments
这两个温度的计算需要DFT程序+后续软件,参见: