3.4 电荷密度与成键分析
在研究体系原子间成键情况时,通常会涉及到电荷密度相关的分析,这里主要介绍五种:电荷密度、差分电荷密度、Bader电荷(以Bader电荷为代表的原子电荷)、电子局域函数(ELF)、晶体轨道哈密顿布居(COHP)
3.4.1 电荷密度
DFT以体系的(电子)电荷密度作为基本量,其它物理量是通过对电荷密度求泛函得到的。在静态计算的INCAR中设置LCHARG=.TRUE. 时,当计算完成(收敛且无报错)就会输出CHGCAR文件,里面就是体系的电荷密度信息。这里我们以Si-金刚石结构为例,直观上认识一下电荷密度。
(1)首先得到一个Si-金刚石的晶胞结构(非原胞)
可以用前面例子中的结构参数(结构优化好的),或者从数据库中下载(这里推荐两个,Materials Project和Atomly,前者可能需要梯子)。这里使用的是中科院物理所等机构开发的数据库:https://www.atomly.net/
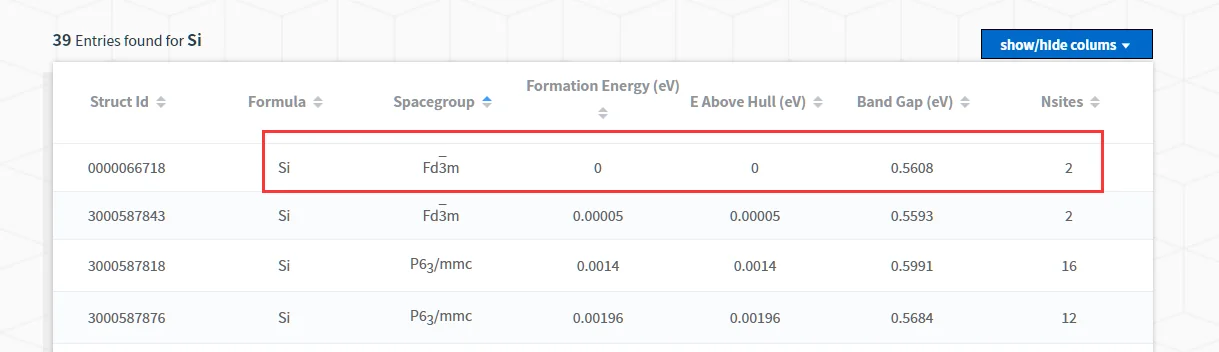
找到这个Fd-3m空间群的Si并点进去
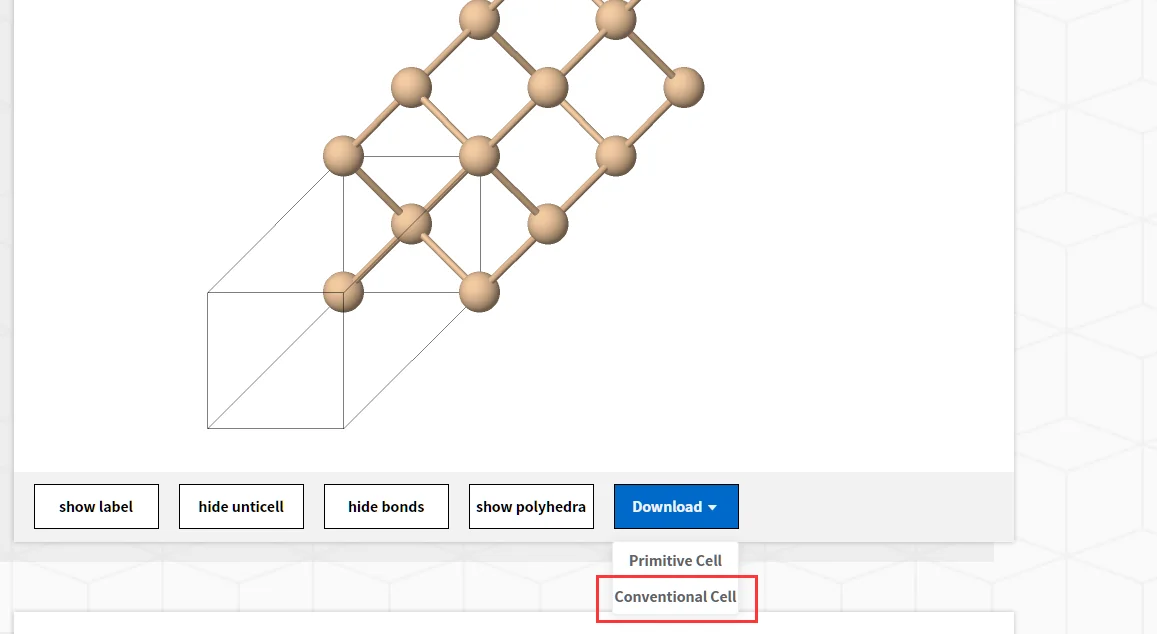
Download下载Conventional Cell(晶胞),可以自行下载晶胞和原胞比较区别
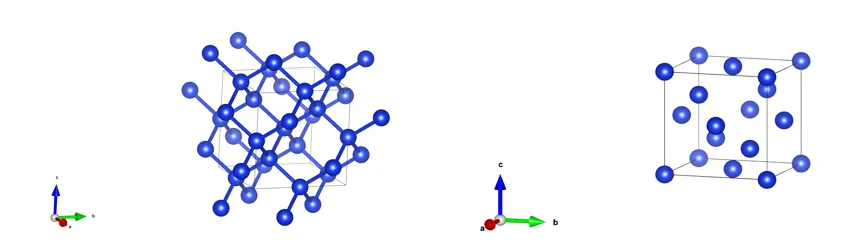
下载完成拖到vesta里面查看一下,并重新选取坐标原点,去除bond显示,得到下右图(具体操作请自行网上搜索“vesta使用教程”关键词),这里给出一份vesta官方手册的中文解释:https://mp.weixin.qq.com/s/eJ3ReRB3N8MqqN_HZAXtJg
随后用vesta导出为vasp的POSCAR格式并上传到服务器的工作目录
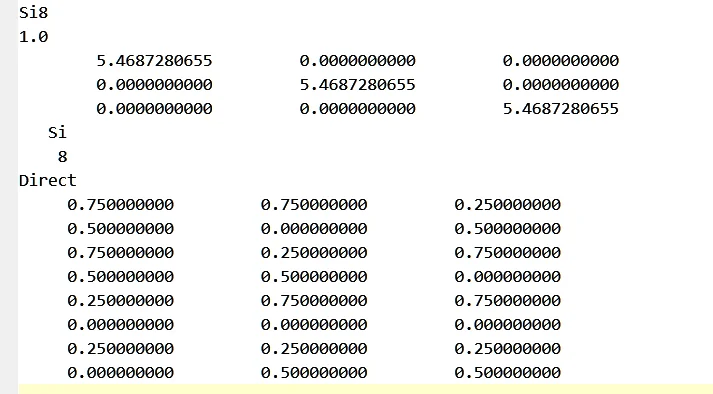
原则上需要对数据库中下载的结构再做一次结构优化(常压),我们这里省略这一步。
(2)将前面的静态计算INCAR复制过来,这里LCHARG参数取为TRUE,表示计算完成后,输出CHGCAR文件。并准备好POTCAR和KPOINTS以及任务脚本。(这里KPOINTS取0.025的密度,用vaspkit生成)
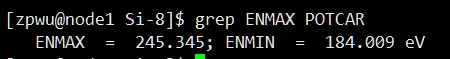
POTCAR中ENMAX=245,所以在INCAR中设置ENCUT=500是可以的
基于先验知识,我们知道Si-金刚石结构是半导体,所以ISMAER最好取-5,取0也不会有太大问题(但是不能取1)。这里EDIFF取的是1E-6(对于静态计算足够),默认1E-4
(3)检查完四个文件确认无误之后,通过脚本向服务器提交任务,等计算成功完成之后(查看result、OUTCAR和OSZICAR,确认计算成功收敛),把CHGCAR文件下载到自己电脑,直接拖进vesta里面查看。
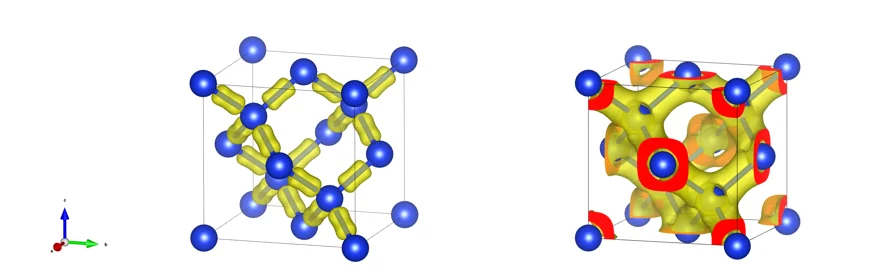
其中,黄色区域就是电荷密度(可以自行调节Objects-Properties-Isosurfaces参数得到不同的显示效果)。很容易看到,电子密度局域在了Si-Si原子之间,形成一种“共价网络”,类似sp3杂化形成了四个杂化轨道一样。但是,一般不用电荷密度来直接分析体系的成键情况,因为电荷密度很难在不同体系之间直接定量对比,更多的是用电子局域函数ELF,后面会介绍。
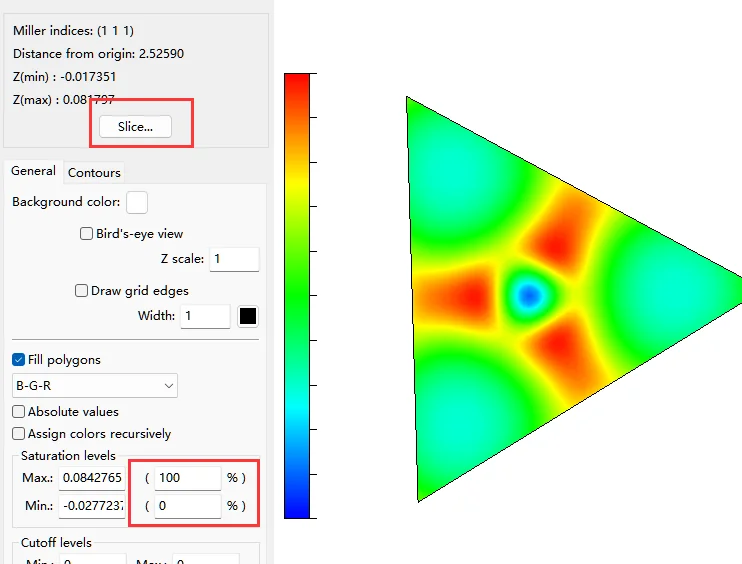
找一个合适的截面,显示2D 图
(操作可以参照:https://zhuanlan.zhihu.com/p/576256133)
另外,建议自己打开CHGCAR文件查看一下,需要对里面的内容格式有个基本认识,详细说明参照官网:
https://www.vasp.at/wiki/index.php/CHGCAR
3.4.2 差分电荷密度
差分电荷密度(charge density difference,电荷密度差分,一个意思),可以简单理解为同一个结构在成键(自洽计算)前后的电荷密度差值,用来直观定性地判断体系成键时不同区域的电子流向(A区域的电子流向B区域,使得成键)。
以CO分子为例:
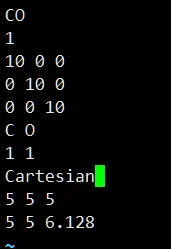
(1)手动写一个POSCAR文件:先构建一个大胞(晶格大于10Å,尽可能减弱周期性带来的分子之间相互作用),在合适的位置放置C和O原子各一个,并且保证它们的距离合适。网上查找CO实验键长1.1283Å,所以建模型时键长也取1.128Å(取Cartesian坐标比较方便)。POSCAR内容如下
(2)(这一步结构优化可以省略)再做ISIF=2的结构优化(固定晶格,只优化原子位置)来得到理论键长(PBE泛函)。其中,KPOINTS只取111即可,ENCUT=520eV(C的ENMAX=400,这里取1.3倍比较安全)。POTCAR中C考虑了4个价电子,O考虑了6个价电子。基于先验知识,CO分子没有孤立电子,所以应该没有磁性,ISPIN=1即可。为了检验磁性,也可以在结构优化完,自己设置ISPIN=2(为简单起见,不额外设置初始磁矩,让程序自动设置)做一次scf计算,看OSZICAR中是否有磁矩来初步简单地判断是否有磁性。
确认结构优化成功后,从CONTCAR中读取得到的CO键长是1.143Å(比实验偏大,有可能是计算精度不够,不过PBE泛函的老毛病就是通常会高估键长和晶格)
(3)在新的目录下,用结构优化好的CONTCAR作为新的POSCAR,做一次静态自洽计算,并确保INCAR中设置了LCHARG=.TRUE.以保证输出自洽电荷密度文件。注:这一步的CHGCAR也可以直接用relax输出的CHGCAR。这一步我们获得了CO分子自洽的电荷密度文件,记为CHARGE-scf
(4)在新的目录下,做非自洽计算(NSCF)计算。这里的INCAR和上一步静态自洽计算的INCAR基本一样,唯一区别的参数就是ICHARG=12 (12的含义是生成初始电荷密度后,在后续迭代中不更新电荷密度)。这一步计算结束,得到了nscf的CHGCAR。这里的CHGCAR是VASP程序初猜的体系波函数,可以理解为未成键时的CHGCAR。
(5)将scf和nscf计算得到的CHGCAR文件都用vesta可视化,直观感受一下差别(文件有点大,打开需要点时间)
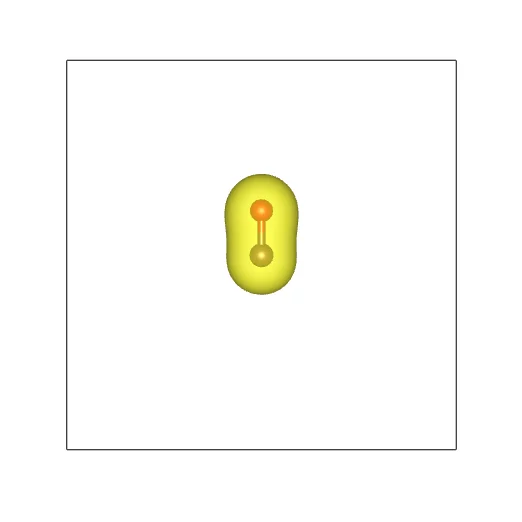
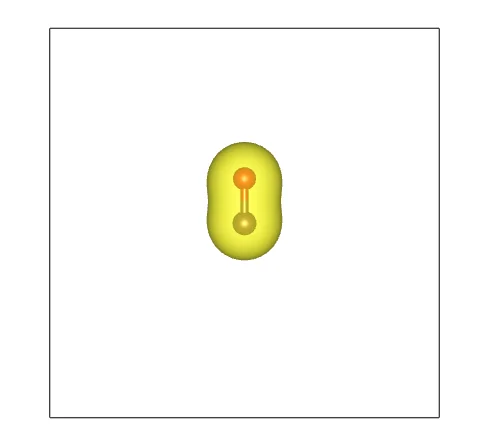
左边是scf的CHGCAR,右边是nscf的,可以看到左边经过自洽迭代得到的电荷密度上头大,下头小(红色是氧O原子),与右边不同。
(6)做scf和nscf的电荷密度差分:
方法一:可以在vesta里面做差,请自行网上搜索“vesta做电荷差分”关键词
https://blog.csdn.net/xk6891/article/details/104779701
方法二:借助辅助程序,这里使用vaspkit 的31 → 314 功能来处理:
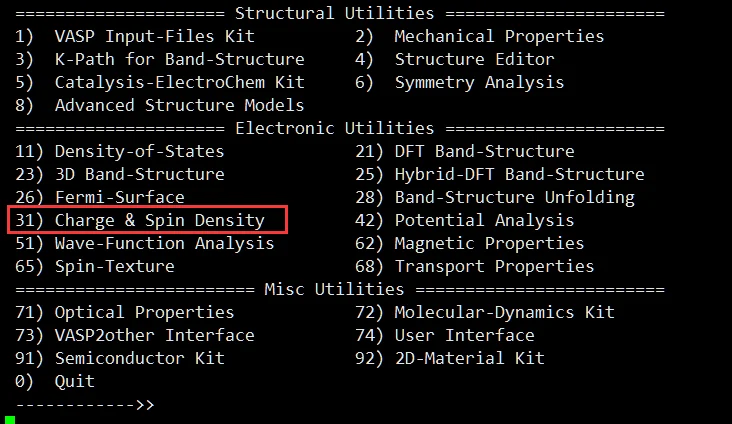
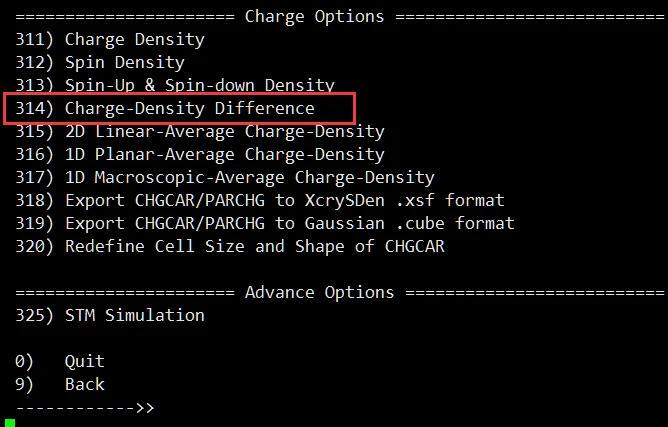
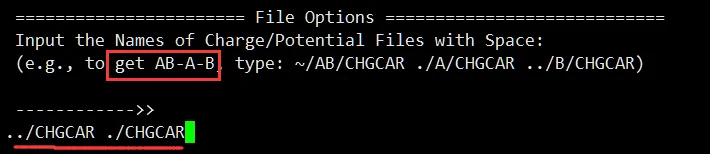
注意是用scf的CHGCAR减去nscf的CHGCAR,所以两个CHGCAR的路径要注意前后顺序(有可能这一步会卡住,一直没有输出,当遇到这种情况时建议更换服务器或者用方法一)。将得到的CHGDIFF.vasp直接用vesta打开即可(下方最右侧):
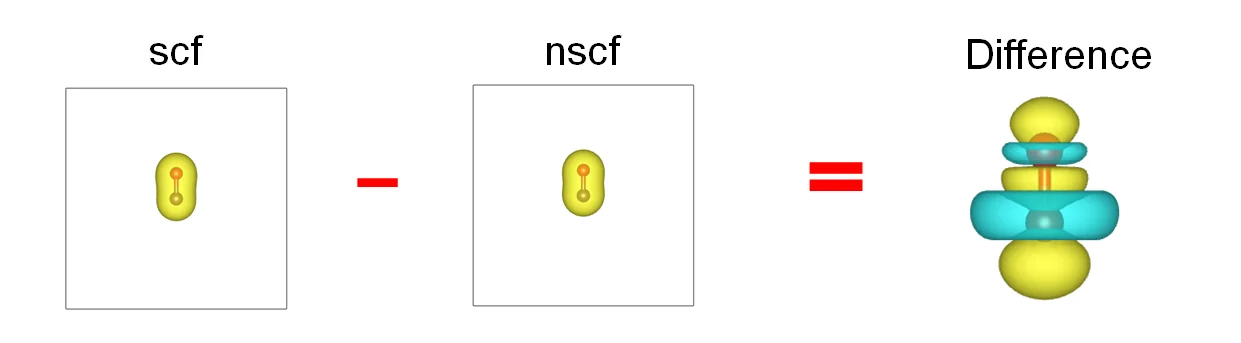
黄色区域对应的是电荷增多,蓝色对应减少(vesta默认设置)。这意味着CO分子中C与O在成键时,C和O(红色)的电子会往中间区域和上下两侧转移(相比于未成键时的孤立原子来说),中间黄色区域增加的电子可以理解为CO分子中的共用电子对。
有时候需要在vesta里面调整Objects-Properties-Isosurfaces来调整显示效果,请自行研究。
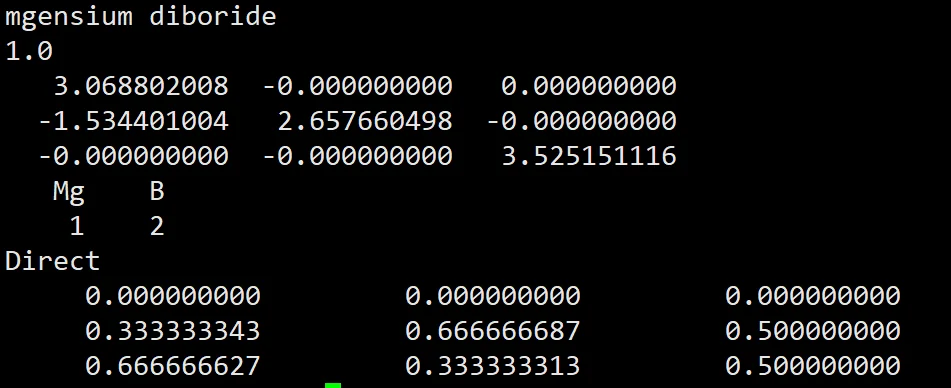
另外一个例子是MgB2(层状材料,常压下超导转变温度39K的超导体)。可以作为差分电荷密度的练习。MgB2的晶体结构数据如下:
这里直接给出差分电荷结果(橙色小球为Mg原子):
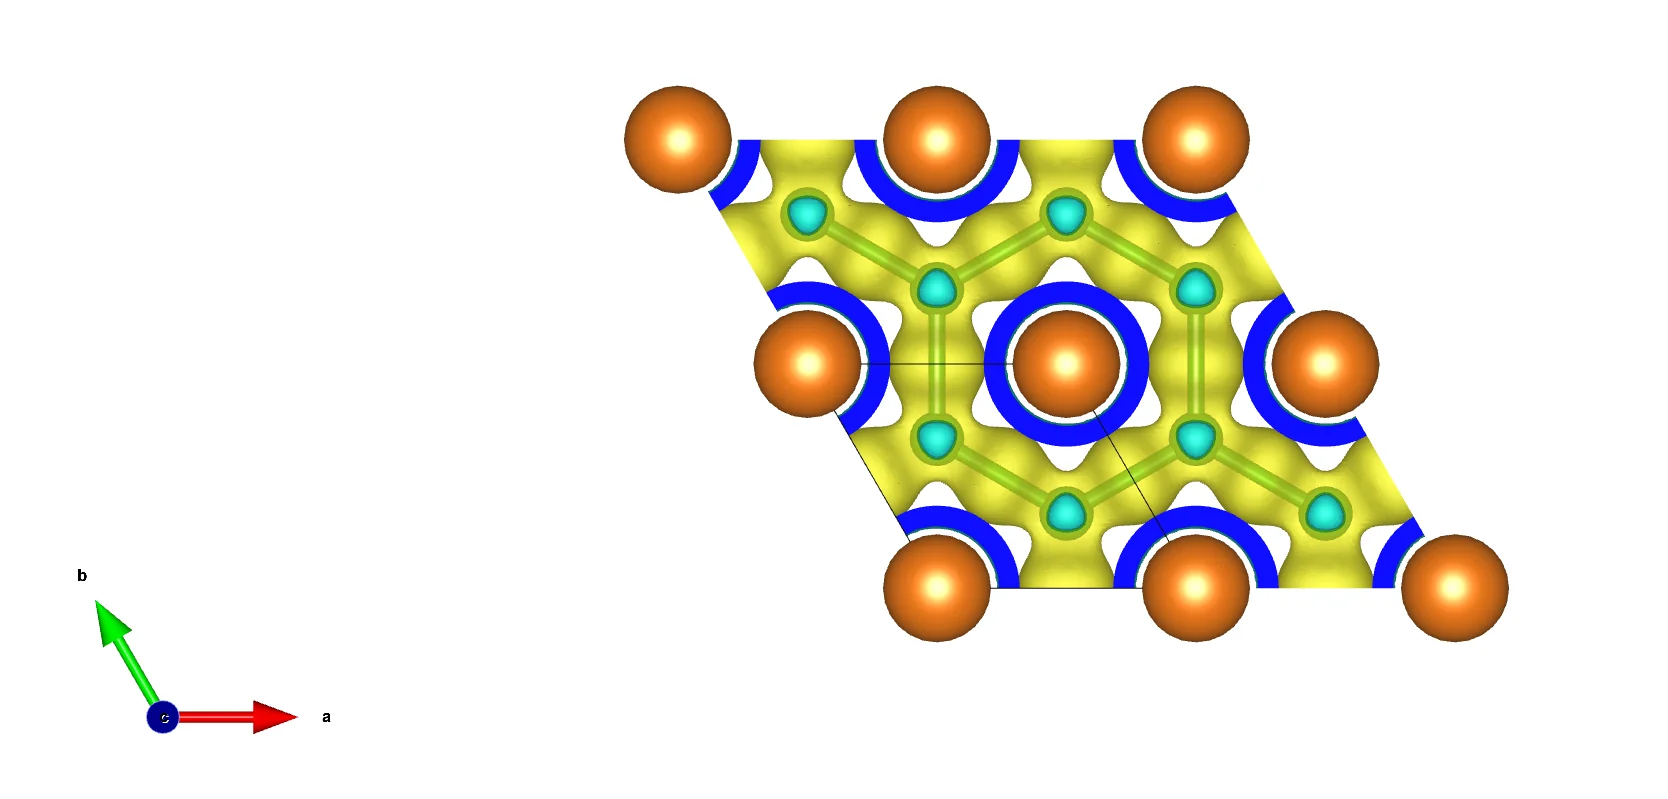
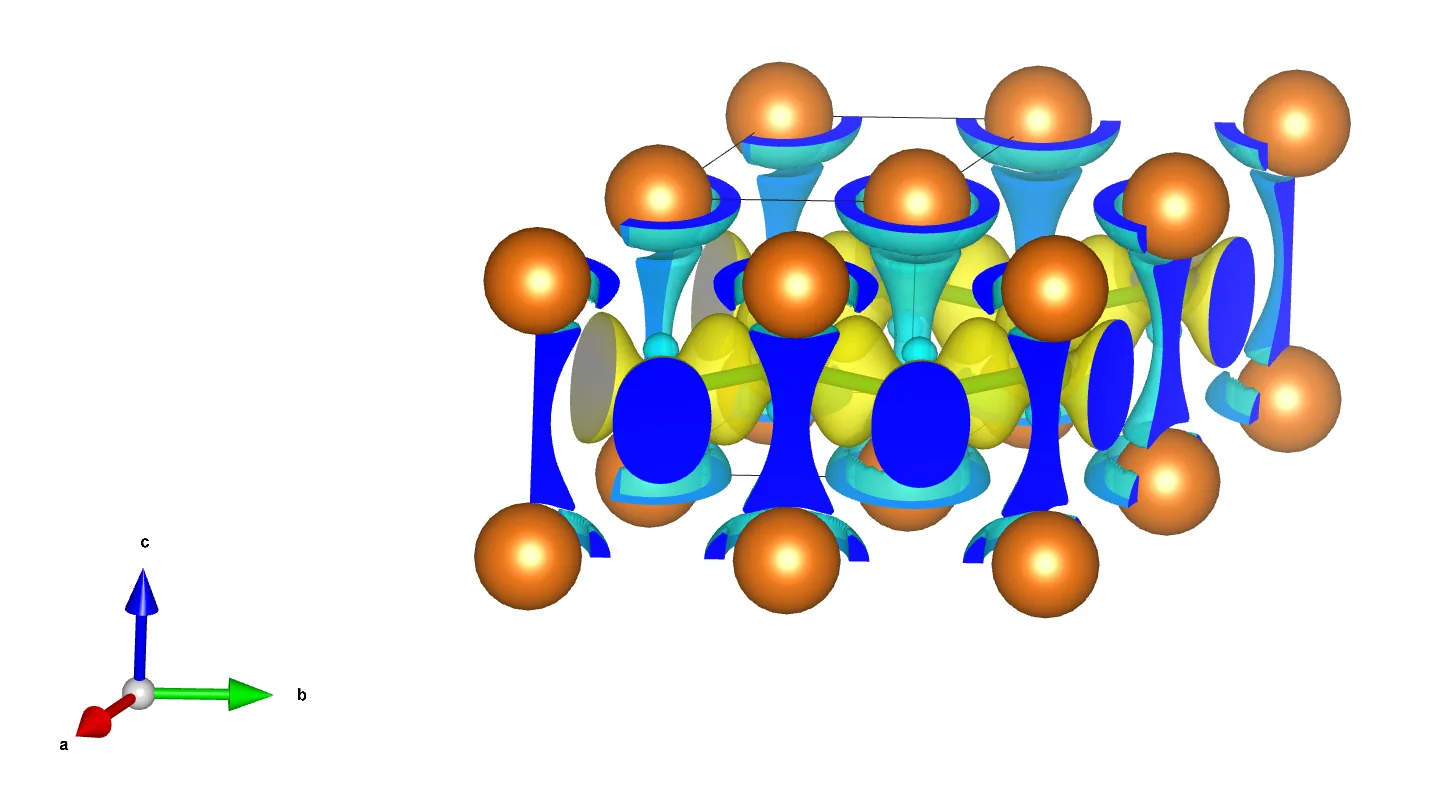
黄色区域对应的是此处电荷增多,蓝色对应减少。很明显,定性上看,Mg的电子向B层转移了。有时候需要在vesta里面调整Objects-Properties-Isosurfaces来调整显示效果,请自行研究。
注意,这里画的差分电荷密度都是原子成键之后自洽的电荷密度,与每个原子之间未成键时的孤立原子电荷密度叠加,之间的差。实际上,差分电荷密度有很多种定义。取决于研究的问题,电荷密度差分的其它情况,请参考刘锦程博士的blog:https://blog.shishiruqi.com/2019/07/12/chgdiff/
3.4.3 Bader电荷
通过分析“电荷密度差分”,可以直观、定性地分析出结构的原子在成键前后的电荷转移情况,比如在层状材料MgB2的电荷密度差分中,很容易看出B-B层间有电子聚集,而相应的Mg周围的电子减少了。因此可用推断Mg向B原子层转移了电子,符合我们朴素的化学直觉,即金属向非金属原子转移电子。是否可用定量地分析转移的电子数目呢?有一种直观地分析方法,即“分子中的原子”(Atom in Molecular, AIM)方法,计算出来的电荷叫Bader电荷(因为该方法提出者是Bader)。基于该方法,通过分析计算出来的Bader电荷可以简单地知道电荷转移数目,并粗略地估计元素化合价。
下面是对AIM方法的介绍:“AIM方法将电子密度零通量面定义为原子间的分界面, 划分出的每个原子独立的空间被称为原子盆. 在分界面上没有电子密度梯度线穿过, 即满足 Δ ρ(rʹ)·n(rʹ)=0, 这里rʹ为原子界面上的任意点, n为界面上的单位法矢量, ρ是电子密度函数. 这样的空间划分从量子力学角度来看理论意义明确, 在每个原子盆内维里定理得到满足. 对原子盆内电子密度积分并与核电荷求差值即得到原子电荷 qA = ZA -∫ΩA ρ(r) dr 。这里ΩA代表A原子盆. 注意以AIM的划分, 在特殊条件下可能会出现不含原子核的原子盆, 被称为赝原子. 例如锂金属的两个锂原子间就存在赝原子,这是由金属键所导致的. 另外还可能出现一个盆内包含不止一个原子核的情况, 如 KrH+体系中 Kr 由于电子分布范围过广而淹没了氢. 这些情况都无法使用AIM方法来计算原子电荷。”
简单来说,AIM方法就是对三维空间中的电荷密度以某种规则进行分割,把不同电荷密度归属到不同的原子上,再计算这个原子周围的电子密度积分,得到电荷数。
在这里,我们以MgB2为例采用AIM方法计算Bader电荷。步骤参照于链接:VASP计算笔记-Bader电荷分析 - 知乎 (zhihu.com)
(1)首先需要准备两个程序 bader 和chgsum.pl
bader官网: theory.cm.utexas.edu/henkelman/code/bader/
chgsum.pl: http://theory.cm.utexas.edu/code/vtstscripts.tgz
将下载后的压缩包上传到服务器的某个目录,比如~/bin/Bader目录下
然后用tar命令将文件解压缩(可自行搜索tar命令使用,或者gpt查询如何在linux下对压缩文件解压):
tar -xvzf bader_lnx_64.tar.gz
tar -xvzf vtstscripts.tgz
这时候得到了一个bader文件和一个vtst文件夹,我们只需要这个文件夹里面的chgsum.pl文件,用cp命令拷贝到~/bin/Bader目录下即可
再对bader和chgsum.pl两个文件赋予可执行权限(之后它们变绿了):
chmod +x bader
chmod +x chgsum.pl
(2)接着VASP计算
MgB2的POSCAR
INCAR文件在普通的静态自洽计算的基础上再加上LAECHG=.TRUE.和LCHARG=.TRUE. 即可。POTCAR和KPOINTS采用vaspkit生成,取2πx0.025的密度。计算完成时,会输出三个后续bader电荷涉及到的文件:CHGCAR,AECCAR0,AECCAR2
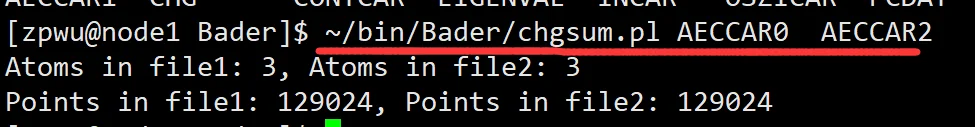
(3)运行~/bin/Bader/chgsum.pl AECCAR0 AECCAR2 , 这时候会多出一个CHGCAR_sum
(4)运行 ~/bin/Bader/bader CHGCAR -ref CHGCAR_sum
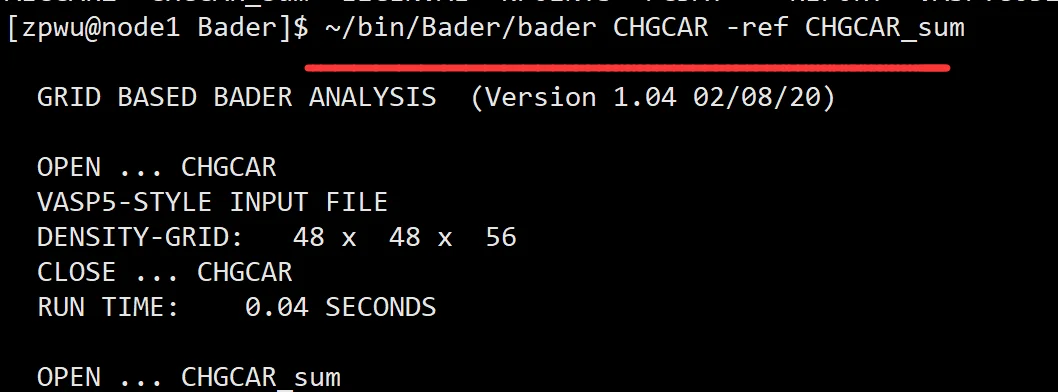
最后输出ACF.dat BCF.dat和AVF.dat三个文件,这些文件的含义请查前面的bader官网,这里我们只需要分析第一个ACF.dat文件
(5)ACF.dat文件
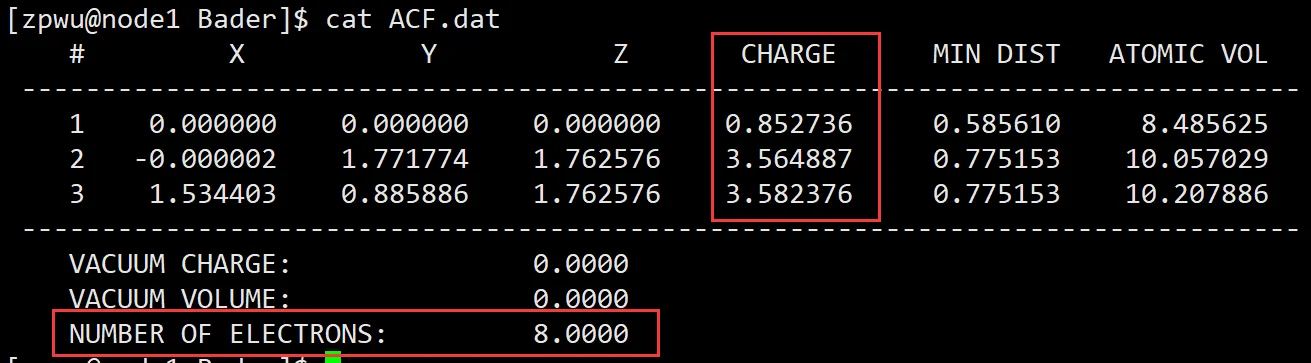
最底下一行,是体系的总价电子数=8,Mg的POTCAR是2个价电子,B是3个,可以用grep ZVAL POTCAR查看POTCAR的价电子数。
然后看CHARGE,左边123对应的就是POSCAR的原子坐标顺序,这里第一个是Mg,可以看到Mg的电荷数是0.853, 2-0.853=1.147,意味着Mg失去了1.147个电子;B的电荷数是3.565和3.582,意味着两个B原子分别得到0.565和0.582个电子(0.565+0.582=1.147)。结合前面的电荷密度差分,于是我们定量上得到了MgB2体系的电子转移情况。
注意:
- 需要测试bader电荷随k点和截断能以及FFT网格的收敛情况吗?
这里的ENCUT=500eV,Kspacing=2πx0.025,一般是足够的,可以自行测试。并且PREC=Accurate,基本上保证了电荷计算的精度。同时NGX,NGY,NGZ等参数对bader电荷的结果精度也有一定影响
-
可以自行比较选用更多价电子的赝势计算得到的bader电荷差别
-
Bader电荷真的能准确反映电荷转移量吗?
这个问题首先需要给出严格定义“电子属于哪个原子”的方法。在Bader电荷里面是通过电荷密度的零通量面来划分电子属于哪个原子的。但是这能否对应到化学里面的那些化合价是有待商榷的,具体请查看文献:
卢天, 陈飞武. 原子电荷计算方法的对比[J]. 物理化学学报, 2012, 1.
3.4.4 电子局域函数(Electron Localization Function, ELF)
ELF的原始文献:[1]Becke A D, Edgecombe K E. A simple measure of electron localization in atomic and molecular systems[J]. The Journal of chemical physics, 1990, 92(9): 5397-5403.
ELF一般用来描述分子和固体中的化学键类型,其公式定义如下[1]:
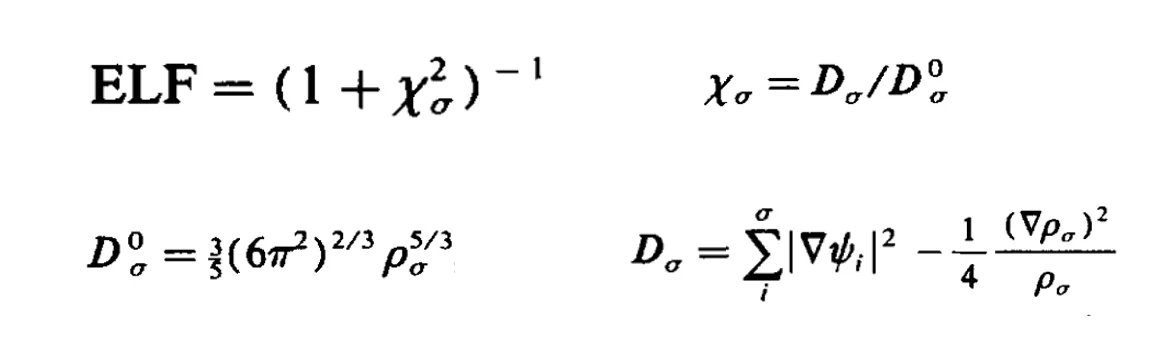
ELF的取值在0~1之间,ELF=1对应的是该处的电子完全局域化,ELF=0.5对应的是该处的电子行为就像自由电子气一样,ELF=0对应该处电子完全离域化。
成键类型主要分三类:离子键、共价键和金属键(范德瓦尔斯键和氢键太弱,这里不讨论),请自行翻阅固体物理教材了解,这里给出两个介绍的链接:
https://mp.weixin.qq.com/s/gtdSMqoXLOA222gGVMlzIQ
https://mp.weixin.qq.com/s/Ke0_h3nsGcaRKjjkypKGPQ
在VASP中,只需要对结构做一次静态自洽计算,在INCAR中额外加入参数LELF=TRUE,就会输出一个ELFCAR文件,该文件可以用vesta进行可视化分析。
现在我们通过一些具体的例子来初步了解如何借助ELF判断成键情况
(1)CO分子——共价键
新建工作目录,取前面优化好的CO分子结构CONTCAR作为POSCAR。
在SCF计算的INCAR参数基础上加入LELF=TRUE。KPOINTS采用k111,POTCAR用vaspkit-103生成
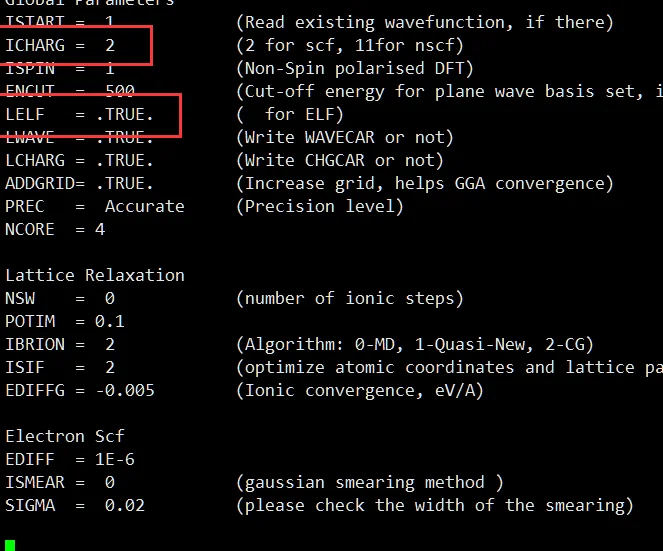
通过查看result和OUTCAR文件确认计算收敛并成功结束。此时会输出一个ELFCAR文件,可以自己打开查看,格式和CHGCAR类似。
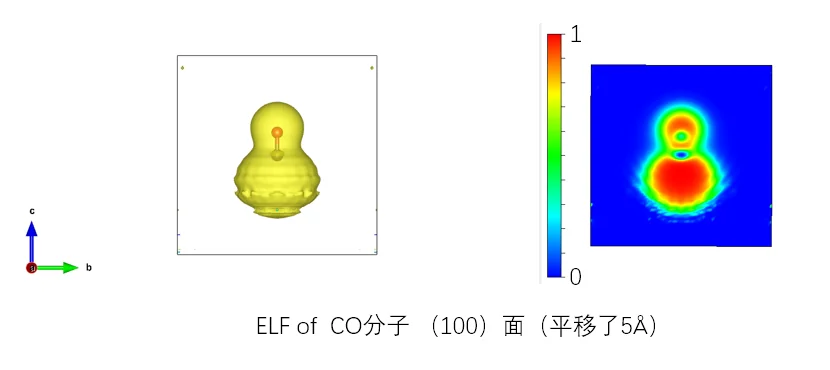
ELFCAR文件可以直接拖进vesta可视化:左图是直接拖进去得到的,一般会做2D切片,得到右边的图。Vesta中显示2D切片图的具体操作与电荷密度2D显示一样:https://zhuanlan.zhihu.com/p/576256133
Silice设置如下(确保CO分子所在直线能穿过所选中的平面):
ELF的值是严格在0-1之间的(也可能是0.01-0.98这种情况,可能和精度有关),右边图色标尺上的0和1需要手动P图处理(用PPT处理即可)。
分析:右边ELF图中间蓝色的小区域就是C原子所在位置,蓝色区域上方绿色小区域应该就是O原子的位置。根据ELF的定义,接近1(图中红色)表明此处电子几乎完全局域化。从图中可以得到的信息是:C和O之间的区域呈现偏红,表明此处电子局域化很强,CO之间以共价键形式连接。
(2)单层石墨烯(Graphene)——共价键
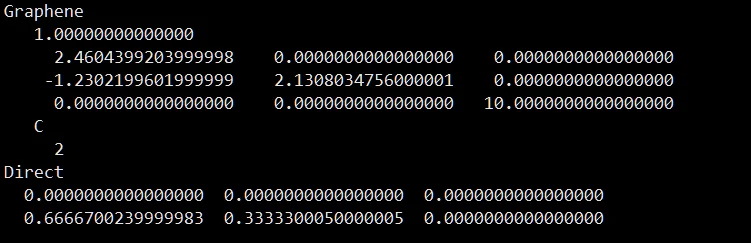
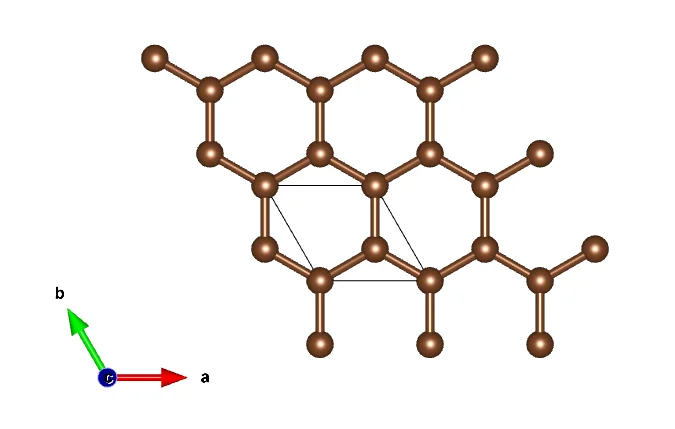
POSCAR如下(可以自行数据库下载),右边是示意图(vesta)
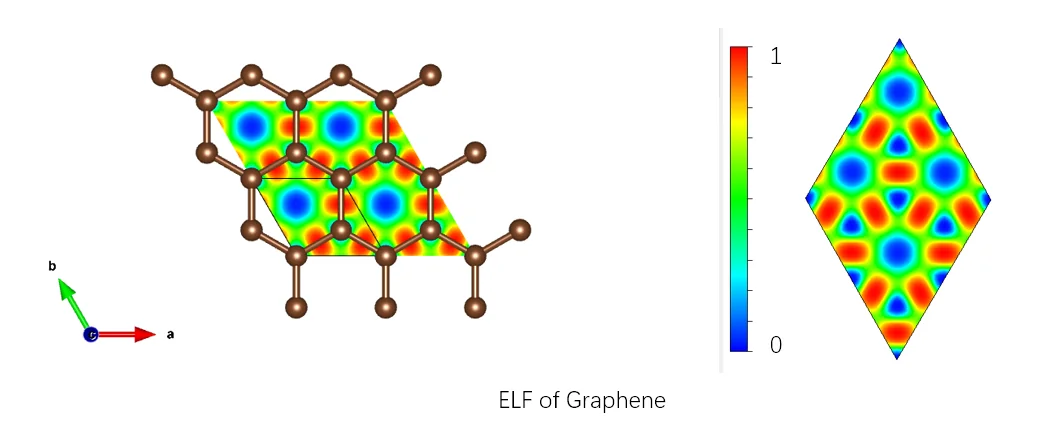
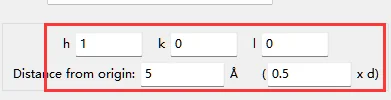
左图是设置了Edit-Lattice Planes,并取Miller指数(001),Distance=10Å
另外,为了显示效果,需要设置Objects-Properties-Sections
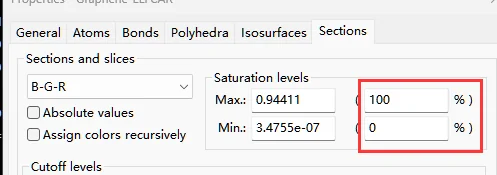
这里的Max和Min即对应ELF的1和0(略微有偏差)
分析:很明显,C-C之间电子局域化程度很高(红色,ELF接近1),表明C-C之间有共价键的特点。事实上,对于单层Graphene,C-C之间以sp2方式杂化,每个C与周围三个C以共价键形式连接。C外层4个电子,第四个电子的pz轨道在z方向分布(这里没有显示)。
(3)bcc-Li——金属键
手写一个Li-bcc晶胞的POSCAR结构,并取晶格常数为3Å,然后在常压下做ISIF=3的结构优化,并取优化后的CONTCAR为新的POSCAR,计算ELF。
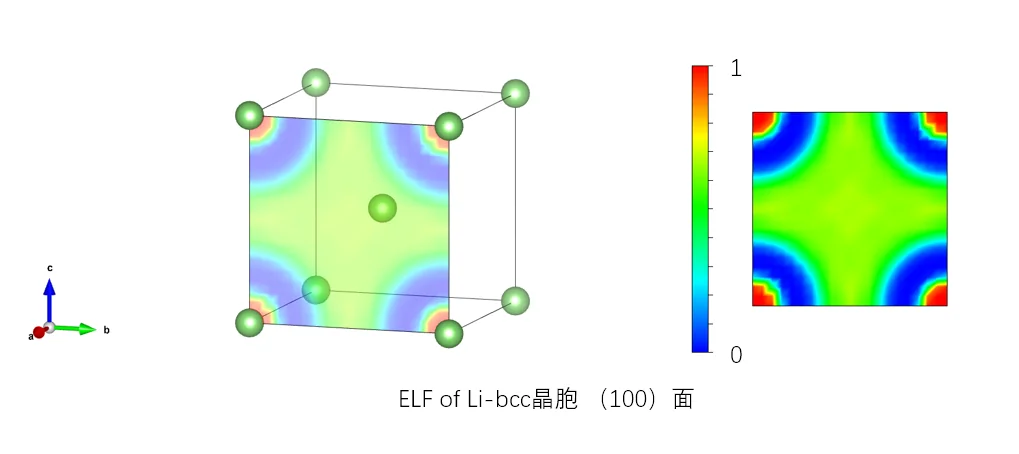
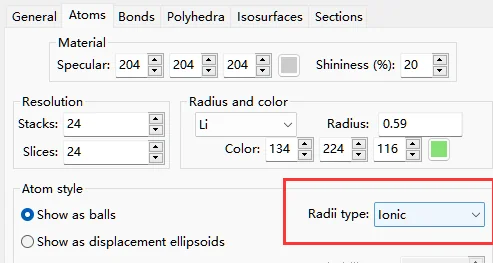
左图的画法和前面Graphene左图的画法一样。为了避免默认的Li原子太大挡住ELF的信息,我将Li的大小重新设置成了默认离子半径,具体设置如下:Objects-Properties-Atoms
分析:右图四角的红色位置对应的就是Li(离子)所在位置。Li原子外围区域的ELF几乎为0(深蓝色),表明此处的电子是完全离域化的(可以理解为电子不会被束缚在此处),Li-Li原子的中间区域是绿色,对应ELF=0.5左右,说明Li晶格内部区域的电子如同“自由电子气”一样,具有金属键的特点,符合我们在固体物理中对Li金属的认识。同时,注意到Li原子格点附近,发现有红色区域(ELF~1),这是Li的两个1s电子,因为1s电子属于深能级电子,被束缚在Li3+附近就很正常了。
(4)NaCl——离子键
从Atomly数据库中下载一个NaCl结构的晶胞,注意是Fm-3m空间群,Nsites=2(原胞里面两个原子),下载完自己用vesta看一遍确认一下。
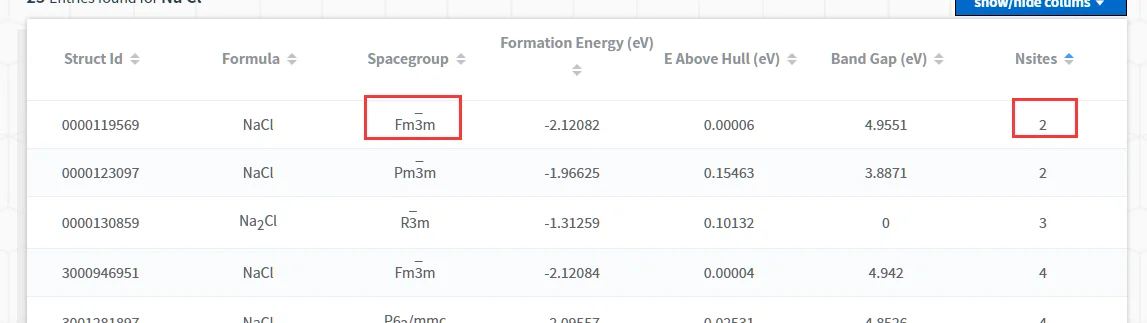
选用Na_sv赝势,价电子为2p6 3s1 共七个,选用Cl的价电子为3s2 3p5共七个。原则上需要做一次ISIF=3的relax,这里只是看ELF显示情况,所以可以省略relax。
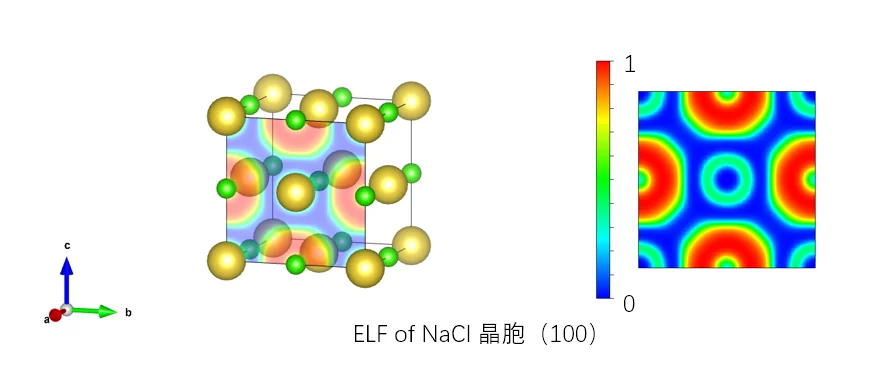
分析:右图的边角格点上对应Na原子位置(左图的黄色小球),边上的中点被红色区域包围的就是Cl原子位置。很明显电子局域在Cl的附近了(ELF~1),Na周围的电子非常离域,有离子键的特点。
在前面的例子中,我们基本上都是取的结构的晶胞,而非原胞,这主要是因为晶胞在直观上更容易看出结构的特点(可以自行比较原胞和晶胞在vesta中可视化效果)
计算ELF时,为了进行数值分析,需要精细的网格;此时INCAR里面要设置NGX三个参数,可以自行查看OUTCAR中这个参数,一般取的是默认值。ELFCAR的网格密度可以用NGX参数直接控制;网格上的值就是ELF的值。
CHG和ELFCAR文件格式完全一样。CHG的网格密度用NGFX参数控制;CHG文件网格上的值是电荷密度与Vgrid的乘积;因此后续读取电荷密度时要除以Vgrid;换句话说,如果对格点上所有数字求和,并除以Vgrid值,得到的数字就是体系的价电子数,即NELECT或者OUTCAR中的“number of electron”。
CHGCAR文件比CHG文件多了一些附加信息。
关于借助ELF分析成键情况,请进一步阅读:
http://bbs.keinsci.com/thread-2100-1-1.html
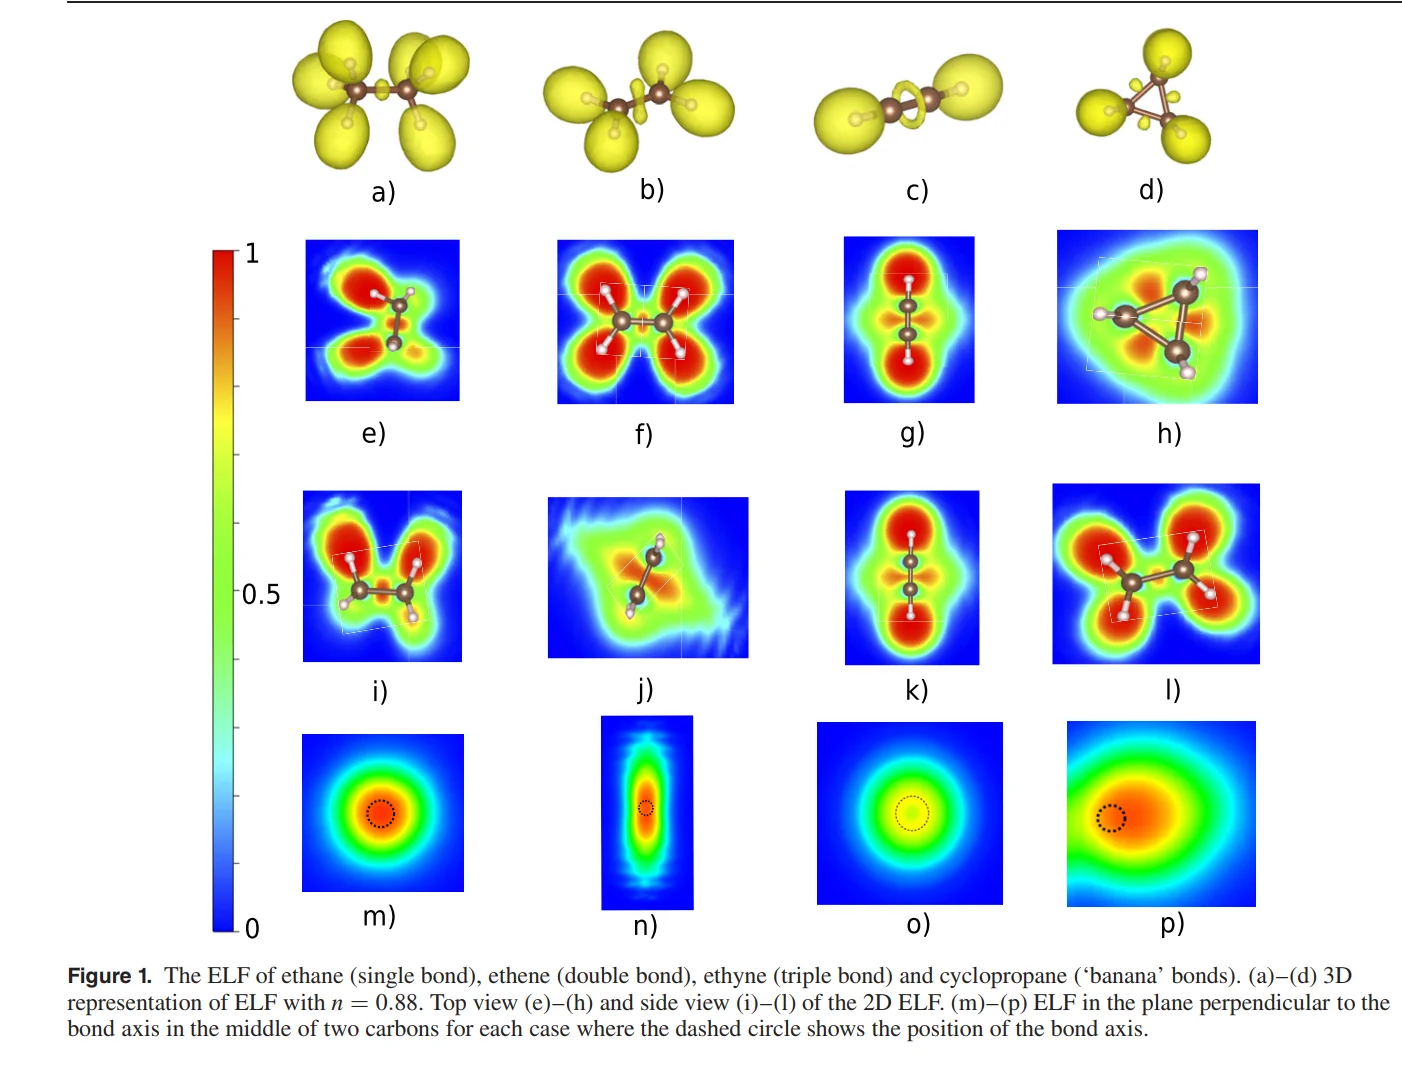
文献:Koumpouras K, Larsson J A. Distinguishing between chemical bonding and physical binding using electron localization function (ELF)[J]. Journal of Physics: Condensed Matter, 2020, 32(31): 315502.
3.4.5 晶体轨道哈密顿量布局(COHP)
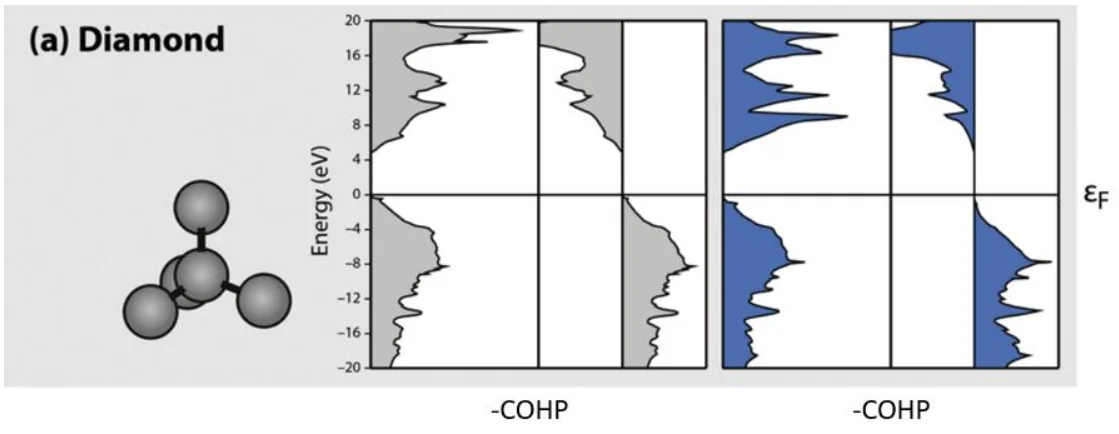
不是所有问题都有送到眼前现成的答案,关于COHP的计算和分析,请自行网上搜索,并学会根据COHP开发组官方提供的手册学习如何设置计算参数: https://blog.shishiruqi.com/2019/04/22/cohp/